도킹 및 채점
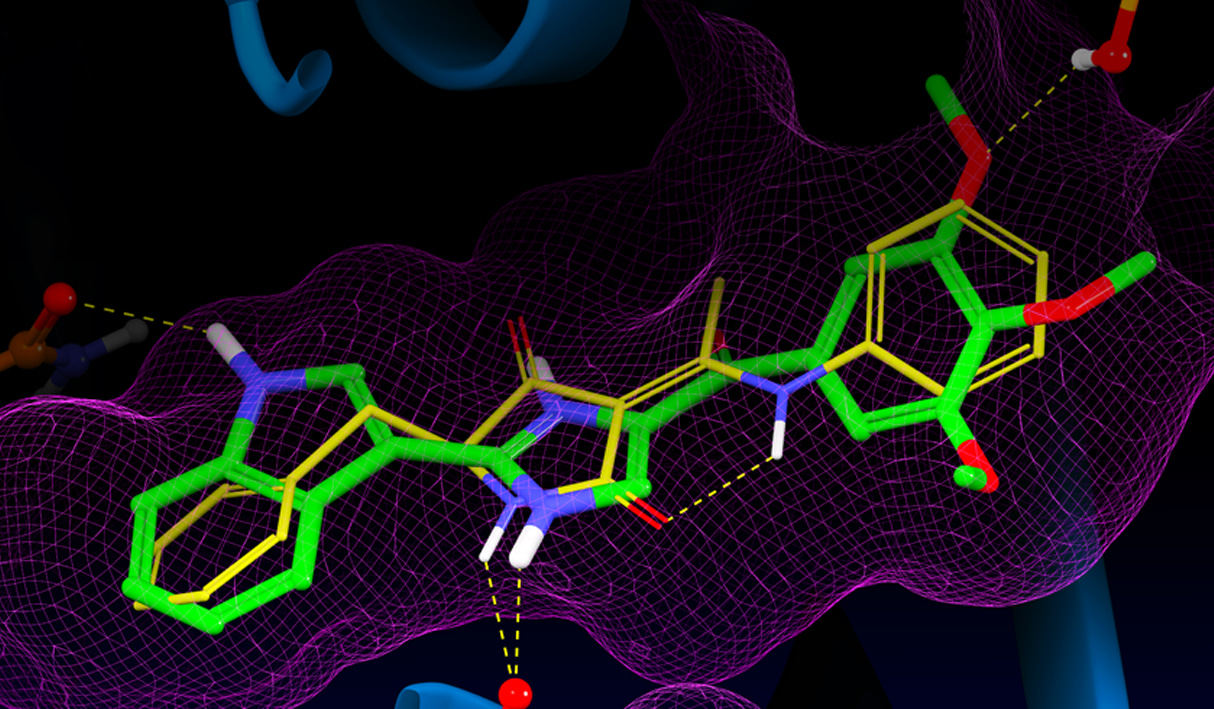
가상 스크리닝은 리간드 히트를 발굴하고, 구조 기반 신약 개발 프로젝트에서 구조 기반 스크리닝( lead optimization )을 지원하는 데 매우 효과적인 접근법으로 입증되었습니다. 방대한 화합물 라이브러리를 표적 수용체의 하나 이상의 고해상도 구조에 도킹함으로써, 잠재적인 리간드-표적 복합체( lead optimization ) 후보를 식별하기 위해 실험적으로 스크리닝해야 하는 화합물의 수를 일반적으로 줄일 수 있습니다. 단백질 표적에 잘 결합할 가능성이 높은 소분자를 식별하는 것 외에도, 도킹 방법은 폴리펩티드 및 매크로사이클의 포즈 예측, 단백질-리간드 복합체의 기하학적 구조 예측, 자유 에너지 섭동(Free Energy Perturbation)이나 MM-GBSA와 같은 방법을 이용한 결합 친화도 예측을 위한 동족체 계열 준비 등 다양한 맥락에서 활용됩니다. 구조 기반 가상 스크리닝에서 흔히 사용되는 경직된 수용체 근사법을 넘어, 유도 적합(Induced Fit) 도킹 프로토콜은 리간드 도킹이 단백질 구조에 미치는 영향을 예측합니다.
[ ]를 이용한 강체 수용체 도킹 Glide
Glide 도킹 및 채점 방법론
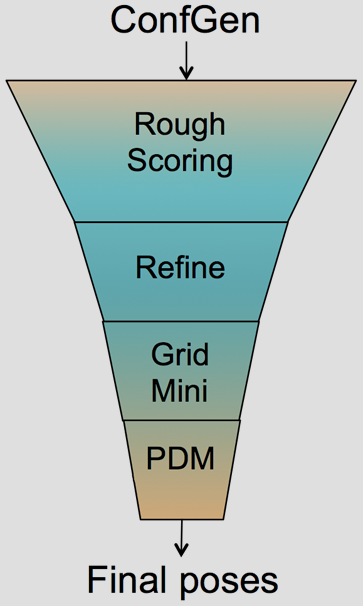
Glide 의 HTVS, SP 및 XP 도킹 방법론은 이전에 상세히 설명된 바 있다.1-3Glide HTVS와 SP는 일련의 계층적 필터를 사용하여 수용체의 결합 부위 영역 내에서 리간드의 가능한 위치를 탐색한다. 수용체의 형태와 특성은 그리드 상에서 서로 다른 필드 집합으로 표현되며, 이를 통해 리간드 포즈에 대한 점수 산정이 단계적으로 더욱 정교해진다. 리간드 비틀림에 대한 철저한 열거를 통해 도킹 과정에서 검토될 리간드 컨포메이션 모음이 생성된다. 이러한 리간드 컨포메이션을 바탕으로, 유망한 리간드 포즈를 찾기 위해 리간드가 이용할 수 있는 전체 phase 공간에 대해 결정론적 방식으로 초기 선별이 수행된다. 초기 선별을 통해 선택된 포즈에서, 리간드는 거리 의존적 유전체 모델을 적용한OPLS34(Glide SP 및 XP) 또는 OPLS2005(GLIDE HTVS)를 사용하여 수용체의 필드 내에서 비틀림 공간에서 정제됩니다. 마지막으로, 리간드의 완전한 유연성을 유지한 상태에서 수용체 영역 내에서 소수의 포즈를 최소화합니다(도킹 후 최소화, PDM). 이 과정은 그림 1에 표시된 바와 같이 ‘도킹 퍼널’이라고 합니다.
Glide HTVS는 화합물당 약 2초의 속도로 화합물을 분석할 수 있으며( 도킹 ), 더 빠른 속도를 위해 시료 채취 횟수를 줄이는 방식을 채택합니다. Glide SP는 철저한 샘플링을 수행하며, 속도와 정확도 간의 권장 균형을 제공하며, 화합물당 약 10초가 소요됩니다. Glide XP는 앵커-앤-그로우(anchor-and-grow) 샘플링 방식과 GlideScore에 대한 다른 함수 형태를 채택합니다. 이 모드는 화합물당 약 2분의 속도로 화합물을 도킹할 수 있습니다. 도킹 이 세 가지 도킹 모드는 대부분의 상황에서 속도와 정확도의 균형을 맞추는 데 있어 다양한 옵션을 제공합니다.
Glide Emodel1스코어링 함수를 사용하여 주어진 리간드의 단백질-리간드 복합체 중에서 선택하고,GlideScore2함수를 사용하여 화합물을 순위별로 정렬함으로써, 결합력이 강한 화합물(활성 물질)과 결합력이 약하거나 없는 화합물(비활성 물질)을 구분합니다. Emodel 스코어링 함수는 주로 단백질-리간드 쿨롱-vdW 에너지에 의해 정의되며, GlideScore가 소폭 기여합니다. GlideScore는 결합 친화도가 높은 화합물과 결합 능력이 거의 없거나 전혀 없는 화합물을 최대한 효과적으로 구분하도록 설계된 경험적 스코어링 함수입니다. 경험적 스코어링 함수로서, 이 함수는 친유성-친유성 항, 수소 결합 항, 회전 가능한 결합 페널티, 그리고 단백질-리간드 쿨롱-vdW 에너지의 기여도를 포함하여 결합 과정의 물리적 특성을 반영하는 항들로 구성됩니다. 이러한 항들 외에도, GlideScore는 친수성포위3를 고려하는 항을 포함하고 있는데, 이는 리간드가 근접한 친유성 단백질 원자가 많은 영역에서 물 분자를 밀어내는 현상을 의미합니다. 특히 그림 2와 3에 표시된 바와 같이, 친수성 포위 영역 내에서 하나 이상의 단백질-리간드 수소 결합이 형성되는 것은 결합에 매우 유리합니다.
Glide 도킹 정확도 및 풍부화 성능
Glide 의첫 번째논문¹은『Journal of Medicinal Chemistry』 역사상두 번째로많이 인용된 논문(2016년 2월 기준)으로, 수많은 참고문헌에서 신약 개발 프로젝트에서의 적용 사례를 인용하고 있습니다. Glide는 lead optimization 에 대한 히트 물질을 일관되게 식별하고, 단백질-리간드 결합에 영향을 미치는 핵심 상호작용 및 탈용매화 효과를 이해하는 데 도움을 줌으로써 널리 채택되는 데 기여했습니다. 최고 품질의 도킹 결과를 얻기 위한 필수 조건은 ‘Protein Preparation Wizard’와 ‘ LigPrep ’를 통해 모범 사례 방법에 따라 준비된 단백질 및 리간드 구조를 사용하는 것입니다. 도킹 방법에 대한 공정한 비교의 일환으로, 저희는Astex5자체 도킹 테스트 세트를 사용하여 결합 모드 예측에 대한 Glide SP를 평가했으며, DUD데이터셋⁶을 사용하여 가상 스크리닝 맥락에서의 풍부도(enrichment)를 평가했습니다. 사용된 데이터셋, 평가 지표 및 수행된 실험은 애너하임에서 개최된제241차ACS 회의의 ‘도킹 및 스코어링 심포지엄’ 조건에 따라 규정되었습니다.⁷
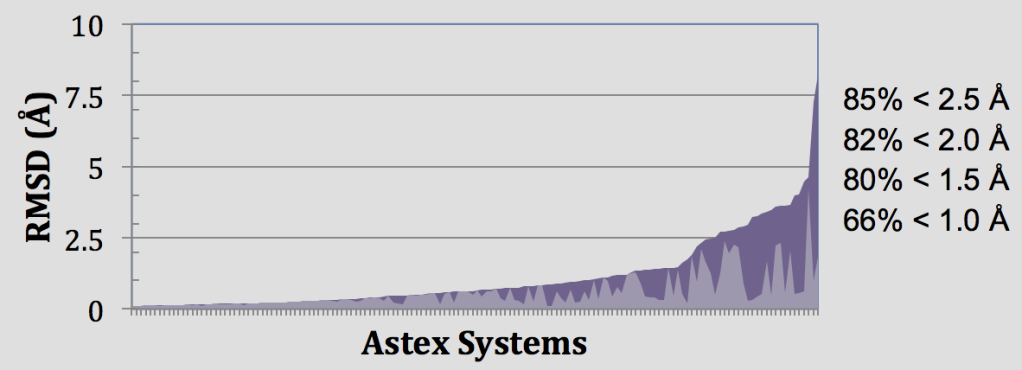
In these retrospective experiments, Glide SP reproduces crystal complex geometries in 85% of Astex cases with < 2.5 Å RMSD as shown in Figure 4. Glide is also effective in enriching screened databases in known actives, beating random selection in 97% of DUD targets and giving an average AUC of 0.80 across all 39 target systems. Early enrichment performance shows on average 12%, 25%, and 34% of known actives are recovered in screening the top-ranked 0.1%, 1%, and 2% of recovered decoys. This enrichment is particularly impressive given the structural similarity between active and decoy ligands in the DUD dataset8 and that docking a ligand with SP Glide takes only about 10 seconds using modern hardware.
| ROC(0.1%) | ROC(1%) | ROC(2%) | AUC | |
|---|---|---|---|---|
| 모범 사례 구조 | ||||
| 평균 | 0.12 | 0.25 | 0.34 | 0.80 |
| 중위수 | 0.06 | 0.19 | 0.27 | 0.14 |
| 표준편차 | 0.17 | 0.22 | 0.24 | 0.14 |
| 최대 | 0.82 | 0.88 | 0.88 | 0.98 |
Glide 를 활용하여 “실험에 밀착하기”
Glide이 방법의 광범위한 제약 조건 덕분에 “실험 결과에 가깝게 유지할” 수 있는데, 이는 계산 화학의 긍정적인 영향을 받은 로슈(Roche)의 제약 프로젝트에서 공통적으로 나타나는 특징으로 보고된 바 있다.9수소 결합 제약 조건은 수용체상의 특정 작용기 에 수소 결합이 형성되도록 요구하며, 위치 제약 조건은 도킹된 자세가 수용체에 상대적인 공간 영역 내에 특정 화학적 구조를 배치하도록 강제하고, 금속 제약 조건은 배위 기하 구조를 강제한다. 핵심 제약 조건은 MM-GBSA 또는 자유 에너지 섭동을 통한 결합 친화도 예측을 위해 도킹된 자세를 준비할 때, 동족 계열의 예상 결합 모드를 강제하는 데 특히 유용합니다.
도킹 매크로사이클
도킹 실험에서 실험적 결합 방식을 재현하기 위해서는 고리 구조의 효율적인 샘플링이 필수적이며, 특히 수백 가지의 저에너지 구조가 존재할 수 있는 거대고리의 경우 더욱 그러합니다. ‘ Glide ’는 저에너지 상태를 샘플링하기 위해 방대한 고리 구조 데이터베이스에 의존하며, 그 외의 경우에는 거대고리 시스템을 샘플링하지 않습니다. 거대고리에 대한 고리 템플릿을 생성하면 천연 구조 예측의 정확도가 상당히 향상됩니다.
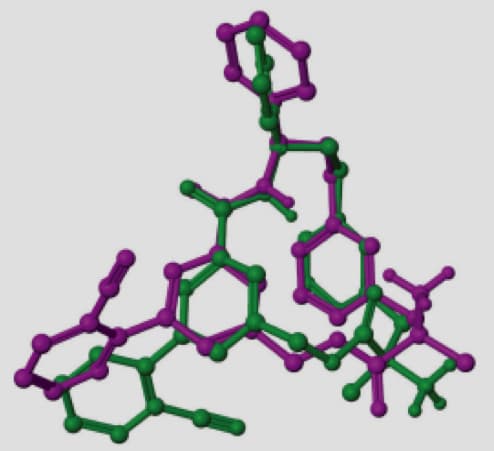
대표적인 예로, 이 그림에 표시된 2QKZ의 거대고리 구조를 들 수 있는데, 여기서 천연 리간드는 거대고리 고리를 대부분 둘러싸인 포켓 안으로 파묻고 있다. 이 포켓에 결합하기 위해서는 리간드의 카르보닐 기 및 양성자화된 아민 기와 핵심적인 상호작용을 형성하는 특정 고리 구조가 필요하다. 이 거대고리 구조에 대한 고리 템플릿을 사용하면 도킹된 자세의 RMSD가 0.22 Å로 낮게 나타납니다. 반면, 거대고리 고리 템플릿을 사용하지 않을 경우, 거대고리 고리 원자들에 대해 RMSD 0.71 Å로 시각적으로 유사한 고리 배열을 보임에도 불구하고, Glide 는 고리를 포켓 외부에 배치하여 RMSD가 10.23 Å로 매우 크게 나타납니다.
도킹 폴리펩티드
약물로 사용되는 펩타이드 및 펩티도미메틱의 사용이 증가함에 따라, 폴리펩타이드와 수용체 간의 결합 복합체 기하학적 구조를 정확하게 예측할 필요성이 대두되었습니다. Glide 의 SP-펩타이드모드10은이러한 필요를 충족하기 위해 개발되었는데, 이는 Glide 를 이러한 리간드에 기본 적용했을 때 벤치마크 세트에 포함된 펩타이드 중 24%에서만 도킹에 성공했기 때문입니다. 결합 모드 예측을 개선하기 위해, 펩타이드 구조가 Glide 퍼널을 통과하는 방식을 제어하는 모든 매개변수를 체계적으로 변경하여 Glide 샘플링 알고리즘을 수정했다. 이러한 매개변수의 최적 조합을 적용함으로써 자세 예측 정확도를 41%로 높였다. 또한, 이전에 보고된 Glide 의 입력 구조에 대한 민감도¹¹를 활용하고, 여러 개의 독립적인 Glide 작업을 실행한 후 결과를 통합함으로써 샘플링량을 늘렸다. 이를 통해 자세 예측 정확도는 53%로 향상되었다. 마지막으로, 예측된 각 포즈에 MM-GBSA 스코어링을 적용함으로써 정확도를 58%까지 더욱 높였습니다. 이는 FlexPepDock과 같은 무차별 대입 방식(이 데이터셋 기준 63%)의 정확도에 근접하면서도, 훨씬 적은 계산 비용( Glide 프로토콜 기준 24 CPU 시간)으로 달성된 결과입니다.
어떤 펩타이드가 가장 잘 처리되나요?
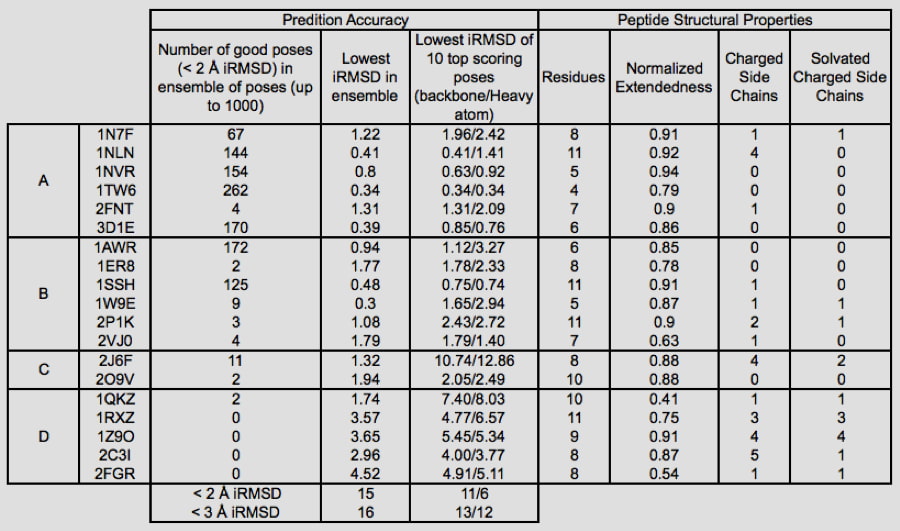
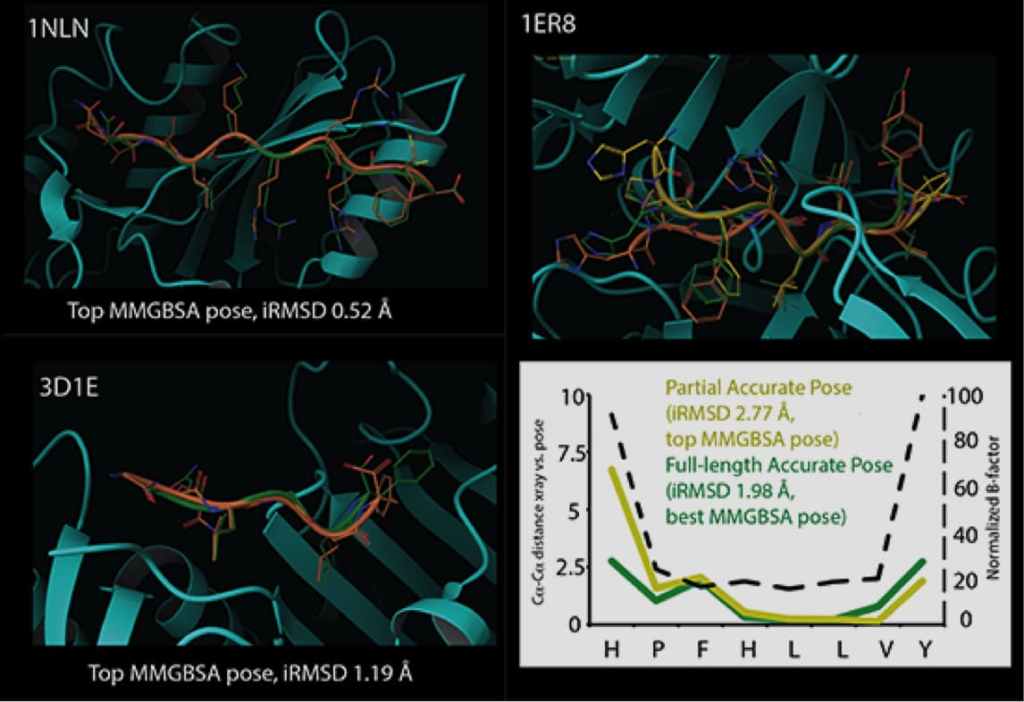
Glide 도킹 는 최대 300개의 원자와 50개의 회전 가능한 결합을 가진 리간드를 처리할 수 있습니다. 많은 펩타이드 리간드가 이러한 한계를 초과할 수 있으므로, 이는 도킹 적용 범위를 사실상 11개 아미노산 잔기 이하의 펩타이드로 제한합니다. 경우에 따라 더 긴 펩타이드를 도킹하기 위해서는 아미드 결합을 트랜스(trans) 구조로 고정해야 할 수도 있습니다( ). 펩타이드의 구조적 특징과 정확한 도킹 가능성 사이에는 강한 상관관계가 발견되었습니다. 예를 들어, 펩타이드 길이가 짧아지고, 확장성이 증가하며, 이온화 가능한 기의 수가 적을수록 펩타이드가 올바르게 도킹될 확률이 높아진다는 사실을 확인했습니다. 또한, B-인자가 낮은 펩타이드 세그먼트에 대한 예측 품질 간에 강한 상관관계가 있는 반면, B-인자가 높은 부분(일반적으로 N-말단 및/또는 C-말단)은 결정 구조와 상당한 편차를 보였는데, 이는 이러한 말단 부위의 예측 결과가 실제로 용액 내에서 접근 가능한 상태일 수 있음을 시사합니다. 도킹
유도 적합 도킹
단백질 복합체의 활성 부위 기하학적 구조는 결합된 리간드에 의해 유도되는 구조적 변화에 크게 좌우됩니다. 그러나 단백질-리간드 복합체의 결정 구조를 규명하려면 상당한 시간이 소요되며, 종종 실현하기 어렵거나 불가능한 경우가 많습니다. Schrödinger의 유도적 적합(Induced Fit, IFD) 프로토콜은 Glide 및 Prime을 활용하여 수용체 활성 부위 내에서 가능한 결합 방식과 관련 구조적 변화를 철저히 고려함으로써 이 문제를 해결합니다. 이 독창적인 절차를 통해 화학자들은 hERG 상동 모델과 같이 예측이 까다로운 시스템의 경우에도 최소한의 비용으로 활성 부위의 기하학적 구조를 신속하게 예측할 수 있습니다.
유도 적합(Induced Fit) 프로토콜은 활성 리간드를 Glide 를 사용하여 도킹하는 것으로 시작됩니다. 다양한 리간드 포즈 앙상블을 생성하기 위해, 이 절차는 축소된 반 데르 발스 반경과 증가된 쿨롱-반 데르 발스 컷오프를 사용하며, 도킹 단계에서 유연성이 매우 높은 측쇄를 일시적으로 제거할 수 있습니다. 각 포즈에 대해, Prime 구조 예측을 사용하여 인근 측쇄의 방향을 재조정함으로써 리간드를 적합시킵니다. 그런 다음 이러한 잔기들과 리간드를 최소화합니다. 마지막으로, 각 리간드는 해당 저에너지 단백질 구조에 재도킹되며, 그 결과로 생성된 복합체는 GlideScore와 Prime 에너지를 결합한 스코어링 함수에 따라 순위가 매겨집니다.
Induced Fit 방법론은 실제 연구 적용을 통해 철저히 정교화되었으며, 초보자와 전문가 모두에게 널리 사용되고 있습니다. 표 3에서 볼 수 있듯이, 결합을 위해 단백질 구조 변화가 필요한 다양한 표적에 대한 Induced Fit의 결합 자세 예측 정확도는 매우 뛰어납니다. 광범위한 시스템에 적합한 기본 설정 외에도, Induced Fit 인터페이스에는 더 까다로운 사례를 해결하기 위해 사용자 정의할 수 있는 고급 옵션이 제공됩니다. 계산은 데스크톱 컴퓨터에서 몇 시간 내에 완료될 수 있으며, 여러 프로세서에 분산 처리할 경우 단 30분 만에 완료될 수도 있습니다.
| 유도 적합법을 통해 반환된 상위 순위 포즈의 RMSD
|
||||
|---|---|---|---|---|
| 목표 | 수용체 | 리간드 구조의 PDB 출처 | 유도적 적합 전 도킹 RMSD (Å) |
Induced,Fit 후 리간드의 RMSD (Å)
|
| 알도스 환원효소 | 2acr | 1ah3 | 6.5 | 0.9 |
| 항체 DB3 | 1dba | 1dbb | 7.6 | 0.3 |
| CDK2 | 1buh | 1dm² | 6.4 | 1.1 |
| CDK2 | 1dm² | 1aq1 | 6.2 | 0.8 |
| CDK2 | 1aq1 | 1dm² | 0.6 | 0.8 |
| COX-2 | 3pgh | 1cx2 | 11.1 | 1 |
| COX-2 | 1cx2 | 3pgh | 6.6 | 1.0 (0.51) |
| 에스트로겐 수용체 | 1err | 3ert | 5.3 | 1 |
| 에스트로겐 수용체 | 3ert | 1err | 2.3 | 1.4 (1.02) |
| Xa 인자 | 1ksn | 1xka | 9.3 | 1.5 |
| Xa2 인자 | 1xka | 1ksn | 5.3 | 1.5 |
| HIV-RT | 1rth | 1c1c | 2.5 | 1.3 |
| HIV-RT | 1c1c | 1rth | 12 | 2.5 |
| 뉴라미니다제 | 1nsc | 1a4q | 3.9 | 0.8 |
| 뉴라미니다제 | 1a4q | 1nsc | 1 | 1.7 |
| PPAR-감마 | 1fm9 | 2prg | 9.1 | 1.8 (0.43) |
| PPAR-감마 | 2prg | 1fm9 | 9.8 | 3.0 (1.54) |
| 테르모리신 | 1kr6 | 1kjo | 1.1 | 1.3 |
| 테르모리신 | 1kjo | 1kr6 | 3.5 | 3.2 (1.65) |
| 티미딘 키나아제 | 1kim | 1ki4 | 4.7 | 0.4 |
| 티미딘 키나아제 | 1ki4 | 1kim | 0.5 | 1.2 |
4 리간드의 부분적으로 용매에 노출된 메틸페닐옥사졸 꼬리 부분의 13개 원자를 제외한 RMSD
5 IFD 구조에서 180° 뒤집힌 대칭 이카르복실레이트의 6개 원자를 제외한 RMSD. ‘수용체(Receptor)’ 열에는 다른 공동 결정 구조의 리간드가 구조적 변화를 유도하고 있는 강체 수용체들이 나열되어 있습니다. Induced Fit 처리를 하기 전에는 강체 수용체에 대한 도킹 결과에서 포즈가 전혀 나오지 않거나 높은 RMSD가 나타납니다. Induced Fit이 활성 부위의 기하학적 구조를 정확하게 예측함에 따라 리간드의 포즈가 극적으로 개선됩니다.
공유결합 리간드 도킹
최근 몇 년간 표적 단백질과 공유결합을 형성하는 약물의 설계에 대한 관심이 높아지고 있으며, 시판 중인 약물의 약 30%가 공유결합적억제 기전을 통해 작용하는 것으로 알려진 효소를 표적으로 하고 있다12. 표적 단백질과의 공유 결합 상호작용은 생물학적 효과의 지속 시간을 연장하고 선택성을 향상시킬 잠재력이 있다는 장점이 있다. 공유 결합형 약물의 표적이 된 단백질의 예로는 β-락탐 및 β-락톤 항생제에 결합하는 세린 페니실린 결합 단백질(PBPs), 카텝신 B, 비닐설폰, 에폭사이드, 이소티아졸론, 케토아미드 및 기타 화학 기에 의해 공유 결합적으로 변형되는 카텝신 B, K, S와 같은 시스테인 프로테아제, 그리고 보세프레비르와 텔라프레비르의 케토아미드 기와 공유 결합을 형성하는 C형 간염 바이러스(HCV) 프로테아제 등이 있습니다.
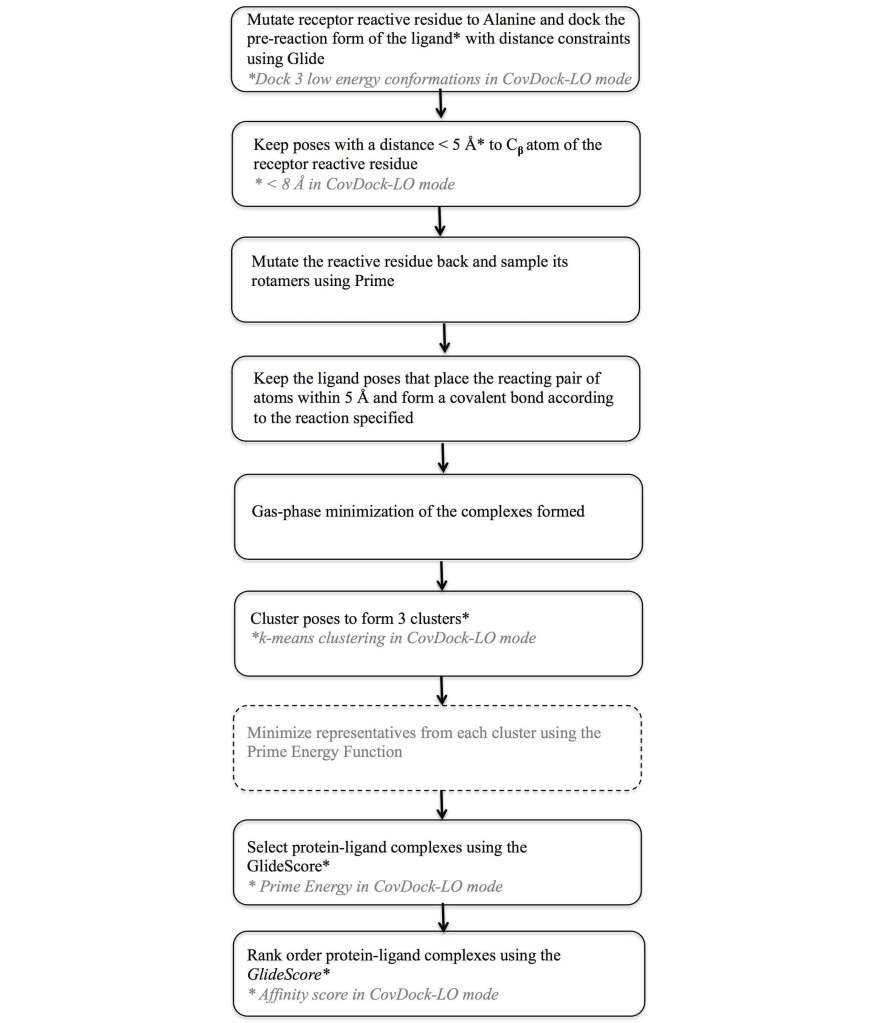
이러한 요구를 충족하기 위해, 결합 모드 예측에서 우수한 정확도를 제공하며 ‘ SMARTS ’ 패턴을 활용해 반응성 원자를 자동으로 탐지하는 공유결합 도킹 프로토콜인CovDock13, 14가개발되었습니다. Glide 도킹과 Prime 최적화를 결합한 워크플로우를 사용하는 CovDock-VS(가상 스크리닝) 및 CovDock-LO(lead optimization) 모드는 각각 대규모 가상 스크리닝 또는 lead optimization 프로젝트에서 공유결합 도킹을 적용할 수 있게 해줍니다. 이 두 가지 접근 방식의 워크플로는 그림 7에 나와 있습니다. 주로 샘플링이 감소된 덕분에, CovDock-VS 모드는 CovDock-LO 모드보다 10~40배 더 빠릅니다.
표 4에 제시된 결과에 따르면, 후향적 네이티브 도킹 실험에서 CovDock-VS는 평균 RMSD 1.9Å, CovDock-LO는 1.5Å를 기록하며 우수한 도킹 정확도를 보여주었습니다. 또한 표 5에서 볼 수 있듯이, 상호작용 필터(이 경우 수소 결합 제약 조건)와 결합했을 때 CovDock-VS는 후향적 실험에서 탁월한 농축 효과를 입증했습니다. 최근 테스트에서 CovDock-VS는 카텝신 K, HCV NS3 프로테아제, EGFR에 대해 알려진 활성 물질의 각각 71%, 72%, 77%를 디코이 라이브러리의 5% 범위 내에서 검색해 낸 것으로 나타났습니다. XPO1의 경우처럼 상호작용 필터를 사용할 수 없었던 상황에서도 CovDock-VS는 디코이 화합물의 상위 30% 내에서 알려진 활성 물질의 95%를 찾아냈으며, 알려진 화합물의 33%는 디코이 상위 1%에서 발견되었습니다.
| CovDock-VS | CovDock-LO | ||
|---|---|---|---|
| 카텝신 K 활성화제 | |||
| 1YT7-리간드c | 2.68 | 0.68 | |
| 2BDL-리간드 | 2.48 | 2.89a | |
| 1TU6-리간드 | 1.43 | 3.18 | |
| HCV NS3 프로테아제 활성 물질 | |||
| 3KNX-리간드 | 2.89a | 2.45 | |
| 2GVF-리간드 | 1.66 | 1.51 | |
| 3LON-리간드 | 6.69a | 1.81 | |
| 2OC7-리간드 | 1.38 | 1.12 | |
| 2F9U-리간드# | 1.19 | 1.30 | |
| 2OBO-리간드 | 1.29 | 0.98 | |
| 2OC8-리간드 | 1.55 | 1.04 | |
| 2A4Q-리간드 | 2.51 | 2.28 | |
| 2OC0-리간드 | 3.03 | 0.88 | |
| 3LOX-리간드 | 2.07 | 1.72 | |
| 2OC1-리간드 | 3.75a | 3.14 | |
| EGFR 작용제 | |||
| 4I24-리간드 (다코미티닙) | 1.46 | 0.85 | |
| 4G5J-리간드 (아파티닙) | 1.81 | 0.86 | |
| 3IKA-리간드 (WZ4002) | 2.53a | 1.67 | |
| 2JIV-리간드 (네라티닙) | 6.54a | 2.41a | |
| 2J5F-리간드 (34-JAB) | 1.57 | 1.20 | |
| XPO1 활성체 | |||
| 4GMX-리간드 (KPT-185)c | 2.19b | 0.67 | |
| KPT-276 (PDB에 제출되지 않음)c | 2.54a | 1.07 | |
| 평균 | 1.87 | 1.50 | |
| EF1% | EF10% | BEDROC (α = 20) | |
|---|---|---|---|
| HCV NS3 프로테아제 | 52 | 7 | 0.70 |
| 카텝신 K | 9 | 8 | 0.48 |
| EGFR | 46 | 8 | 0.65 |
| XPO1 | 33 | 7 | 0.52 |
참고 문헌
-
Friesner, R. A.; Banks, J. L.; Murphy, R. B.; Halgren, T. A.; Klicic, J. J.; Mainz, D. T.; Repasky, M. P.; Knoll, E. H.; Shelley, M.; Perry, J. K.; Shaw, D. E.; Francis, P.; Shenkin, P. S., “Glide: 신속하고 정확한 도킹 및 스코어링을 위한 새로운 접근법. 1. 방법 및 도킹 정확도 평가”,
J. Med. Chem., 47, 1739-49 (2004).
-
Halgren, T. A.; Murphy, R. B.; Friesner, R. A.; Beard, H. S.; Frye, L. L.; Pollard, W. T.; Banks, J. L., “Glide: 신속하고 정확한 도킹 및 스코어링을 위한 새로운 접근법. 2. 데이터베이스 스크리닝에서의 농축 계수”,
J. Med. Chem., 47, 1750-59 (2004).
-
Friesner, R. A.; Murphy, R. B.; Repasky, M. P.; Frye, L. L.; Greenwood, J. R.; Halgren, T. A.; Sanschagrin, P. C.; Mainz, D. T., “초정밀 글라이드: 단백질-리간드 복합체에 대한 소수성 포위 모델을 반영한 도킹 및 스코어링”,
J. Med. Chem., 49, 6177-96 (2006).
-
Harder, E.; Damm, W.; Maple, J.; Wu, C.; Reboul, M.; Xiang, J. Y.; Wang, L.; Lupyan, D.; Dahlgren, M. K.; Knight, J. L.; Kaus, J. W.; Cerutti, D. S.; Krilov, G.; Jorgensen, W. L.; Abel, R.; Friesner, R. A., “OPLS3: 약물 유사 소분자 및 단백질을 광범위하게 포괄하는 힘장”,
J. Chem. Theory Comput., 12(1), 281-296 (2016).
-
Hartshorn, M. J.; Verkonk, M. L.; Chessari, G.; Brewerton, S. C.; Mooij, W. T. M.; Mortenson, P. N.; Murray, C. W., “단백질-리간드 도킹 성능 검증을 위한 다양하고 고품질의 테스트 세트”,
J. Med. Chem., 50, 726-741 (2007).
-
Huang, N.; Shoichet, B. K.; Irwin, J. J., “분자 도킹을 위한 벤치마킹 데이터 세트”,
J. Med. Chem., 49, 6789-6801 (2006).
-
Repasky, M. P.; Murphy, R. B.; Banks, J. L.; Greenwood, J. R.; Tubert-Brohman, I.; Bhat, S.; Friesner, R. A., “Astex 및 DUD 데이터셋을 기반으로 평가한 ‘ Glide ’ 프로그램의 도킹 성능: ‘ Glide ’ SP 결과 전체 세트 및 WaterMap과 ‘ Glide’를 통합한 새로운 스코어링 함수에 대한 선별된 결과”,
J. Comput. Aided Mol. Des., 26, 787-99 (2012).
-
Mysinger, M. M.; Carchia, M.; Irwin, J. J.; Shoichet, B. K., “유용한 디코이 목록, 향상판 (DUD-E): 더 나은 벤치마킹을 위한 더 우수한 리간드 및 디코이”
J. Med. Chem., 55, 6582-94 (2012).
-
Kuhn, B.; Guba, W.; Hert, J.; Banner, D.; Bissantz, C.; Ceccarelli, S.; Haap, W.; Korner, M.; Kuglstatter, A.; Lerner, C.; Mattei, P.; Neidhart, W.; Pinard, E.; Rudolph, M. G.; 슐츠-가슈, T.; 볼테링, T.; 슈탈, M., “분자 설계에 대한 실세계적 관점”
J. Med. Chem., 9(9), 4087–4102 (2016).
-
Tubert-Brohman, I.; Sherman, W.; Repasky, M.; Beuming, T., “ Glide를 이용한 폴리펩타이드 도킹 기법의 개선”,
J. Chem. Inf. Model., 53, 1689-99 (2013).
-
Feher, M.; Williams, C. I., “도킹 시뮬레이션에서의 수치 오차와 카오스적 거동”,
J. Chem. Inf. Model., 52(3), 724–738 (2012).
-
Robertson, J. G., “효소 표적 약물의 작용 기전”,
Biochemistry, 44, 5561-71 (2015).
-
Toledo Warshaviak, D.; Golan, G.; Borrelli, K. W.; Zhu, K.; Kalid, O., “공유결합 리간드 발굴을 위한 구조 기반 가상 스크리닝 접근법”,
J. Chem. Inf. Model., 54, 1941-50 (2014).
-
Toledo Warshaviak, D.; Golan, G.; Borrelli, K. W.; Zhu, K.; Kalid, O., “공유결합 억제제의 도킹: 자세 예측 및 점수 산정을 위한 매개변수 없는 접근법”,
J. Chem. Inf. Model., 54, 1932-40 (2014).