聚氰脲酸酯热固性交联机理的探索与验证
分子动力学 (MD) 仿真技术加速了下一代航空航天材料的开发和优化 。


执行摘要
- 准确预测了聚氰脲酸酯体系的关键热物理性质,例如玻璃化转变温度(Tg)、密度和热膨胀系数
- 首次利用其组成单体二(氰酸酯)构建了逼真的聚氰脲酸酯模型,而非使用预先合成的三嗪基团
- 通过渗透剂负载量和径向分布函数分析,有效模拟了热固性基体中水分的吸收与分布
- 提出了一种聚氰脲酸酯的替代吸水机制,该机制通过实验方法未能观察到
- 实现了高性能热固性聚合物的理性设计
挑战
聚氰脲酸酯等热固性聚合物因其性能优异——例如高玻璃化转变温度(Tg)和卓越的阻燃性——在航空航天领域的高温应用中具有重要意义。通过建模和模拟 ,无需投入湿化学方法所需的大量时间和资源,即可快速筛选 出具有针对性性能的候选材料,以满足高性能应用的需求。然而,在预测聚氰脲酸酯等热固性聚合物的性能方面仍面临一些挑战:
- 这些反应(例如固化/交联)通常较为复杂,需要综合考虑多种因素
- 直到近年来,随着GPU加速的分子动力学(分子动力学 (MD) , MD)模拟技术的进步,才得以对含有数千个反应性基团的大型细胞进行迭代交联模拟 。
- 构建一个逼真的模型体系对于预测材料性能和研究动力学至关重要,然而,关于聚氰脲酸酯体系中二(氰酸酯)原位交联的实例却极为罕见。
方法
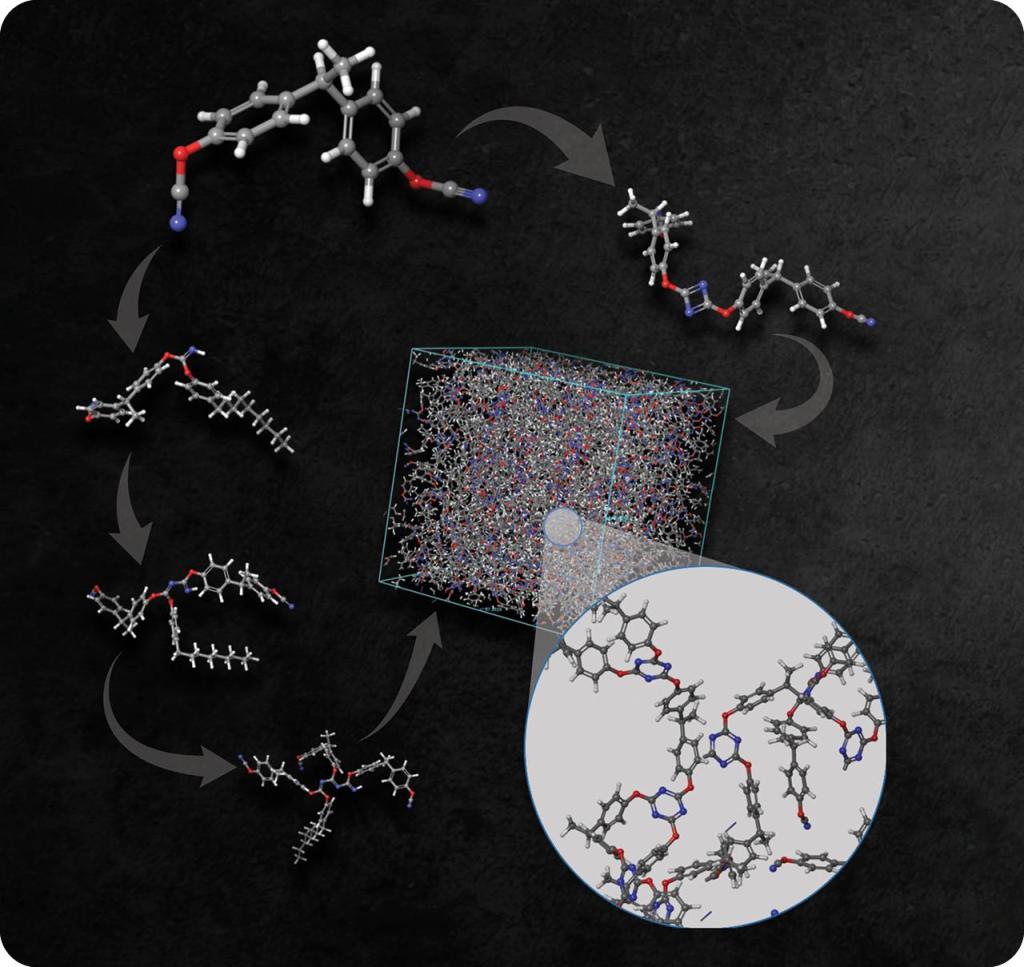
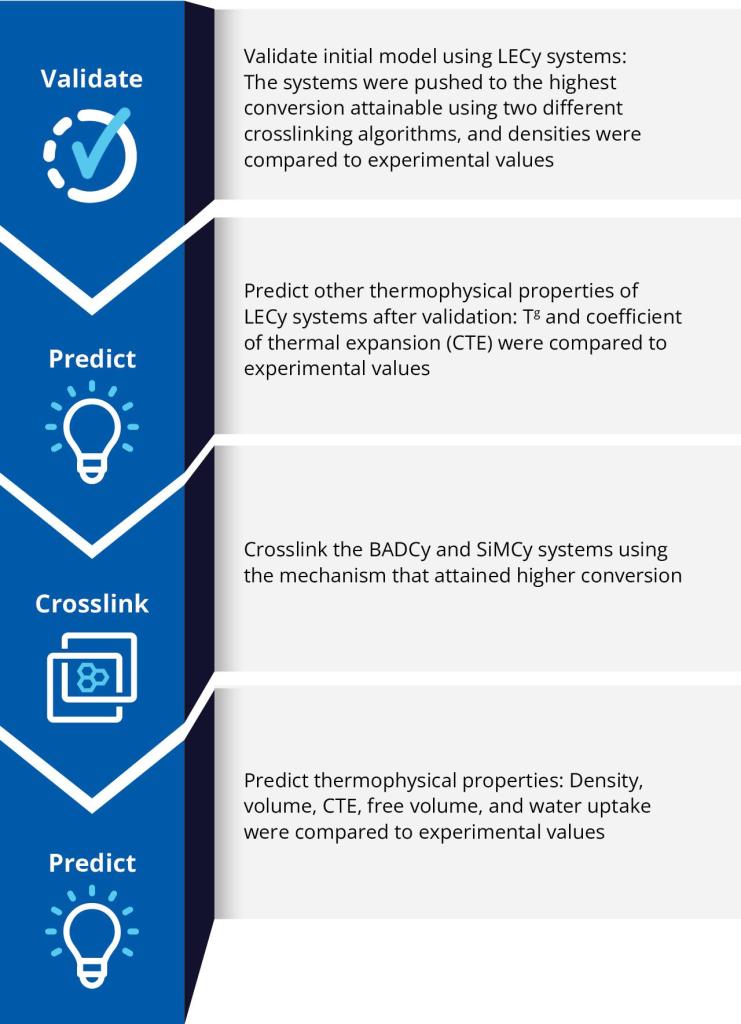
来自美国空军研究实验室(AFRL)和Schrödinger 的科学家们通力合作,利用聚氰脲酸酯的组成单体——二(氰酸酯)单体,而非预制的三嗪基团,构建了逼真的聚氰脲酸酯模型,并探索了其交联机制。所有化学模型的构建及模拟均采用Schrödinger 材料科学套件和Desmond 分子动力学(MD)系统完成:
结果
本研究利用分子动力学(MD)模拟构建聚氰酸酯网络,以预测其热物理性能,并在原子尺度上探究其吸水行为和聚集行为。该模型的预测能力被认为足以用于进一步研究其他聚氰酸酯体系,无论是用于配方设计,还是用于合成新型单体以评估吸水等性能,抑或是用于预测采用这些及其他氰酸酯材料的体系的力学性能。
- 通过两种不同机制交联的LECy体系的热物理性质(Tg、密度、热膨胀系数)与实验数据吻合良好
- 对BADCy和SIMCy体系进行了多项热物理性质的测定,模拟数据显示的排序与实验结果一致
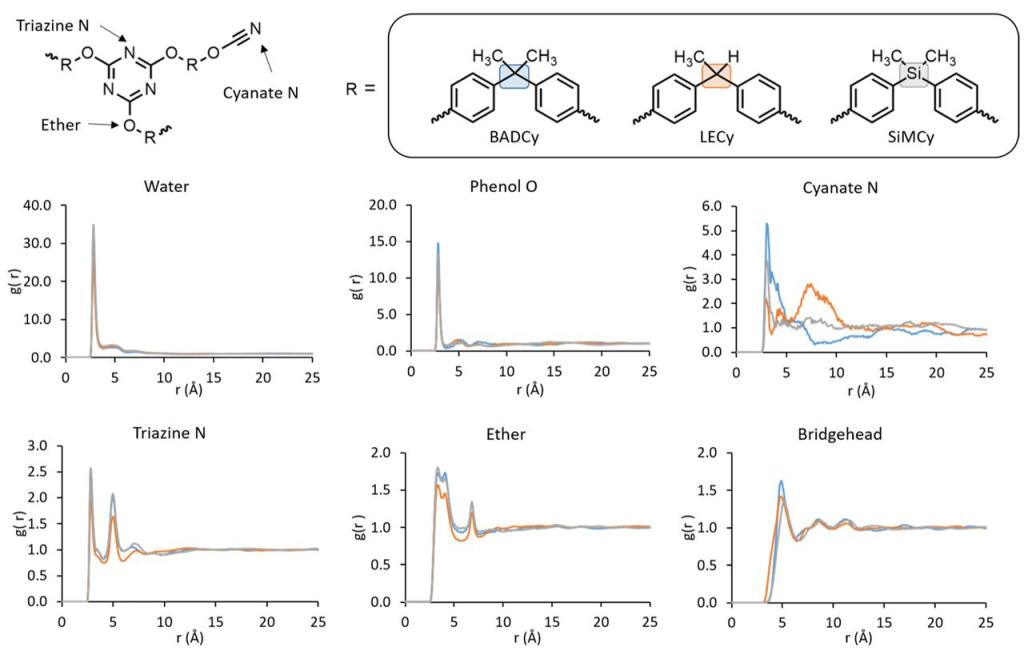
- 水在很大程度上倾向于聚集在自由体积中,而不是紧密地聚集在特定官能团附近。然而,像三嗪环和酚羟基这样的极性官能团对水表现出亲和力 ,并倾向于位于自由体积的边缘——即水所在的位置。
- 提出了一种新假说:SiMCy吸水率降低的驱动因素是疏水性增强,而非SiMCy单体的自由体积发生变化。
参考文献
-
通过分子动力学 (MD) 合成的聚氰脲酸酯:基于二(氰酸酯)树脂的原位交联及通过与实验结果对比进行的模型验证 Levi M. J. Moore、Neil D. Redeker、Andrea R. Browning、Jeffrey M. Sanders 和 Kamran B. Ghiassi,《高分子》2021年,第54卷,第13期,第6275–6284页
*这些图表发表于所引用的论文中。版权归ACS Publications所有。