机器学习(ML) 如何实现对前体挥发性的准确预测


预测波动性面临的挑战
在制造CPU和其他高科技设备过程中,一个关键环节是通过反应性蒸气沉积固体材料。化学气相沉积、蒸气phase 外延、原子层沉积——以及其逆过程原子层刻蚀——均使用不同的前驱体蒸气,且每种情况下的前驱体化学成分都经过精心设计,以在纳米尺度上控制材料质量。 但所有这些技术有一个共同点:前驱体化学物质必须在足够低的温度下蒸发或升华。在蒸发前驱体时加热过度会导致其分解,从而无法将其输送至生长表面。
鉴于挥发性在这项技术(以及蒸馏、制冷、喷墨打印、食品和香水等其他领域)中扮演着如此核心的角色,我们对其了解却如此之少,这实在令人惊讶。挥发性是原子间作用力之间极其精妙的平衡所产生的结果,它决定了分子在给定温度下以何种程度聚合形成固体或液体,或是相互弹开形成蒸汽并产生一定的蒸汽压。 借助量子力学(QM) ,我们可以非常精确地计算单个分子或一组分子的原子间作用力,但无法在液体或固体的尺度上进行计算。即使以当今的计算能力,遗憾的是,仍无法“基于第一性原理”对前体的挥发性进行常规且准确的预测。
机器学习(ML) 方法
一种更注重实证的替代方法是否会有所帮助?现有的实验数据是否足以揭示挥发性与化学结构之间的关系?几个世纪以来,某些有机分子(如醇类馏分或天然香精)的汽化现象一直备受关注,文献中已有高质量的蒸气压数据可供参考。 在过去十年中,这些数据已通过“分子动力学”(机器学习(ML))框架下的先进拟合算法进行了分析。Schrödinger 利用最新的分子动力学模拟(机器学习(ML) )技术,开发出一种高精度模型,可预测碳数不超过C20的有机分子的挥发性。
然而,在构建机器学习(ML) 模型以预测前体分子(通常为有机金属配合物)的挥发性时,情况却并非如此简单。 新的前体分子不断被提出并进行评估。出于商业敏感性的考虑,数据有时会被部分保留,或者因不同实验室之间的实验配置差异而存在问题。此外,对于材料加工这一常见目标而言,很少会测量完整的压温曲线,因为将重点放在蒸汽成功输送至反应器的温度上更为务实。因此,用于构建预测模型的数据集既稀疏又不完整。
无机和有机金属配合物的挥发性预测
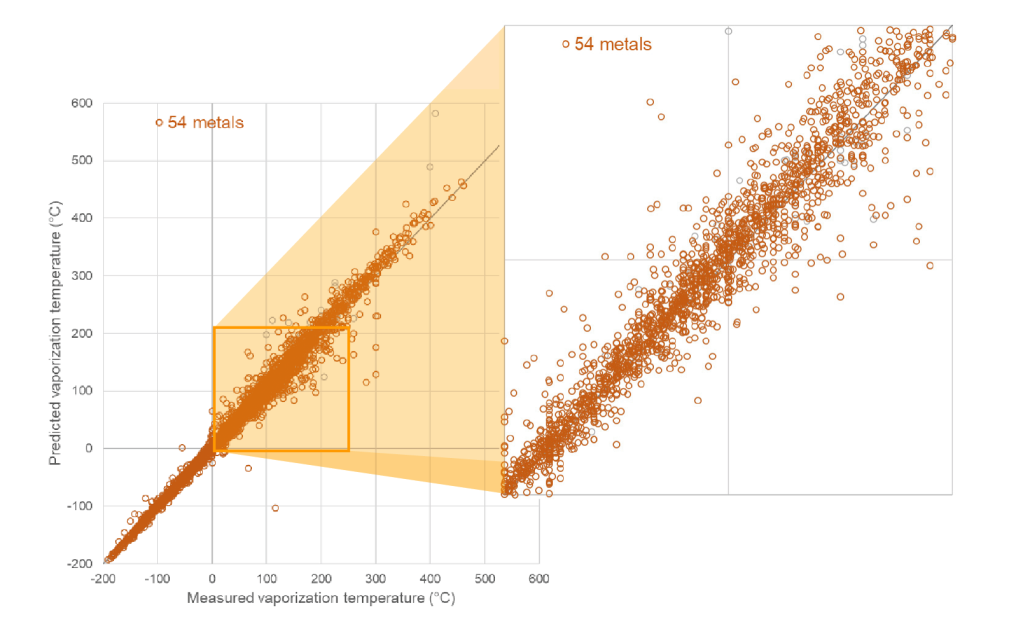
Schrödinger 科学家们着手构建机器学习(ML) 模型,以预测前体分子的挥发性。Schrödinger 的科学家们利用公司在机器学习(ML) 和先进信息学方面的内部专业知识,从各种文献来源中收集并数字化了有关有机金属前体的信息,并结合不同的化学信息学描述符和指纹,应用了多种机器学习(ML) 算法(如随机森林和神经网络)。 其结果是,该模型首次实现了根据化学结构准确、高效地预测无机和有机金属配合物的挥发性。对于最常见的五十种金属和半金属的配合物,该模型在给定蒸气压下的蒸发或升华温度预测平均精度为±9°C(约占绝对温度的3%)。 作为已训练好的模型,其处理速度极快,每秒可计算数百个配合物。
前体开发的新途径
该预测模型为设计性能更优的新型前驱体开辟了一条新途径,不仅能改善其沉积或刻蚀化学性质,还能优化其蒸发或升华并以蒸汽形式输送的温度。这一进展将使计算筛选的结构修改范围比以往更广,并能筛选出风险更低且更具创新性的前驱体候选物,供实验合成和测试使用。 该挥发性模型,结合Schrödinger基于量子力学(QM) 的反应性与分解计算工作流,为科学家提供了用于蒸汽phase 沉积或刻蚀的完整设计工具包,从而加快了针对新技术所需材料和工艺的研究步伐。