网络研讨会
超越实验台:分子动力学 (MD) 模拟入门
 日期和时间
- 2026年5月29日
- 上午10:00(印度标准时间)| 下午12:30(新加坡标准时间)| 下午2:30(澳大利亚东部标准时间)
 位置
- 虚拟


材料科学研发正迈入一个新纪元,实验与计算相辅相成,共同加速科学发现。分子动力学(分子动力学 (MD) , MD)——尤其是与机器学习(机器学习(ML) , ML)相结合时——正在改变科学家理解结构-性能关系、预测性能以及减少耗时耗资的试错过程的方式。实验人员现在可以在进入实验室之前,对界面、缺陷、聚合物和电解质进行模拟。
现代分子动力学(MD)引擎,例如Schrödinger 上的Desmond ,使可扩展、高性能的模拟变得触手可及,将原子层面的洞察与现实世界中的材料挑战联系起来。通过将机器学习(ML)与基于物理理论 分子动力学(MD)相结合,研究人员可以更快地筛选候选方案,并做出更明智的决策。
欢迎加入由Schrödinger的Katie Dahlquist主讲的网络研讨会,她将向您展示如何利用Desmond 来提升您的研发工作。通过关于材料配方和预测性工作流的现场演示,您将学到相关知识。在网络研讨会期间,您可以提出问题,并最终了解如何将分子动力学(MD)融入您的研发战略。
网络研讨会亮点:
- 探索一个易于上手、直观的分子动力学模拟入门平台
- 了解Desmond 如何为实验研究创造价值
- 观看“数字兼容性”筛选 的实际应用
- 使用“材料科学”开始进行分子动力学 (MD) 仿真Maestro
我们的演讲嘉宾
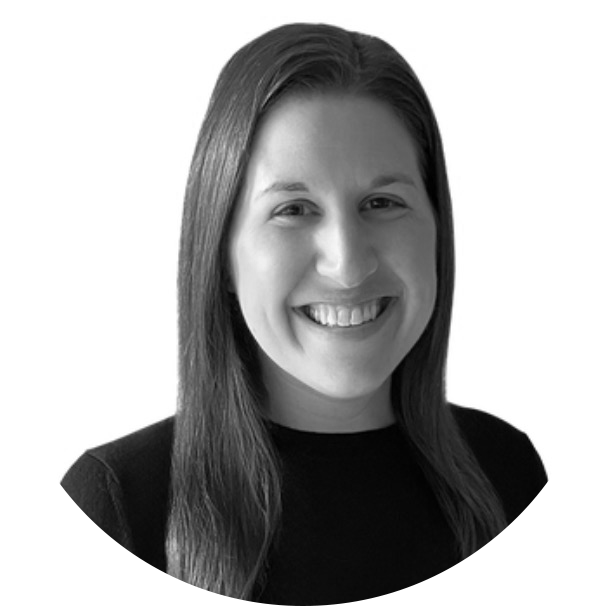
凯蒂·达尔奎斯特
一级首席科学家,Schrödinger
凯蒂·达尔奎斯特(Katie Dahlquist)是Schrödinger 公司的一名首席科学家,负责领导该公司的材料科学教育工作。自加入公司以来,她参与开发并推出了我们的材料科学在线认证课程“分子建模 ”,为我们的材料科学教程库做出了贡献,并主持了多场研讨会和客户培训课程。凯蒂的专业领域在于密度泛函理论计算和分子动力学 (MD) 模拟。