介绍一种用于高效、自动化大环设计的新型计算机辅助工作流程
Schrödinger 近日与赛诺菲合作,在《医药化学杂志》上发表了一篇题为“大环化合物 治疗应用的自动化设计:从小分子到肽和蛋白质”。该论文介绍了新型计算机模拟工作流的实施与应用,旨在高效、自动化地设计新型且多样化的大环化合物 。
我们就这篇论文与安德烈亚斯·埃弗斯博士(他现已转至默克集团/EMD塞罗诺)、赛诺菲的迈克尔·瓦格纳博士,以及Schrödinger 的丹·辛迪卡拉博士进行了座谈。
请告诉我们,这篇论文有哪些新内容和关键点?
安德烈亚斯:在这篇论文中,我们描述了一种全新的工作流程,用于自动生成、评估并提出合成策略,以制备具有所需性质的大环化合物 。众所周知,大环化合物 和环肽 正日益成为极具吸引力的治疗手段,许多分子量在500至1500道尔顿之间的大环化合物 已成功成为药物,其中部分药物甚至可通过口服给药。 我们认为,大环分子在药物领域填补了小分子药物与较大生物制剂之间的重要空白。
正如我们在论文中详细描述的那样,我们的方法被证明非常有效,可应用于小分子和肽的环化反应,甚至还可用于PROTAC和蛋白质的环化反应。迄今为止,该技术在应用中展现出的前景让我们倍感振奋。
这很有意思,你能跟我们说说你是怎么开始和Schrödinger 合作这个项目的吗?
迈克尔:在赛诺菲的“合成药物学”研究组内,我们一直致力于探索一种合理设计大环化合物 的方法,并思考能否建立一种方法,利用已成熟的化学反应和试剂,为环化反应提出合成策略。
安德烈亚斯:在赛诺菲,我们多年来一直在各种项目中使用Schrödinger的计算平台。虽然此前已有用于研究大环化合物 的工具,但此前尚无任何工具能高效地筛选 不同连接位点以及线性起始分子的潜在连接子,从而自动设计新的大环化合物 。 于是,我们联系了丹,向他阐述了我们的构想。丹协助我们创建了这一自动化工作流程,并在整个项目过程中,我们密切合作,不仅对新方法进行了验证,还就该技术的改进提出了建议。
你能再详细介绍一下工作流程吗?
丹:当然,你可以在我们的论文中找到关于“集成式 ”方法的完整细节,但总体而言,该方法包括几个步骤,如下图所示(见下文)。
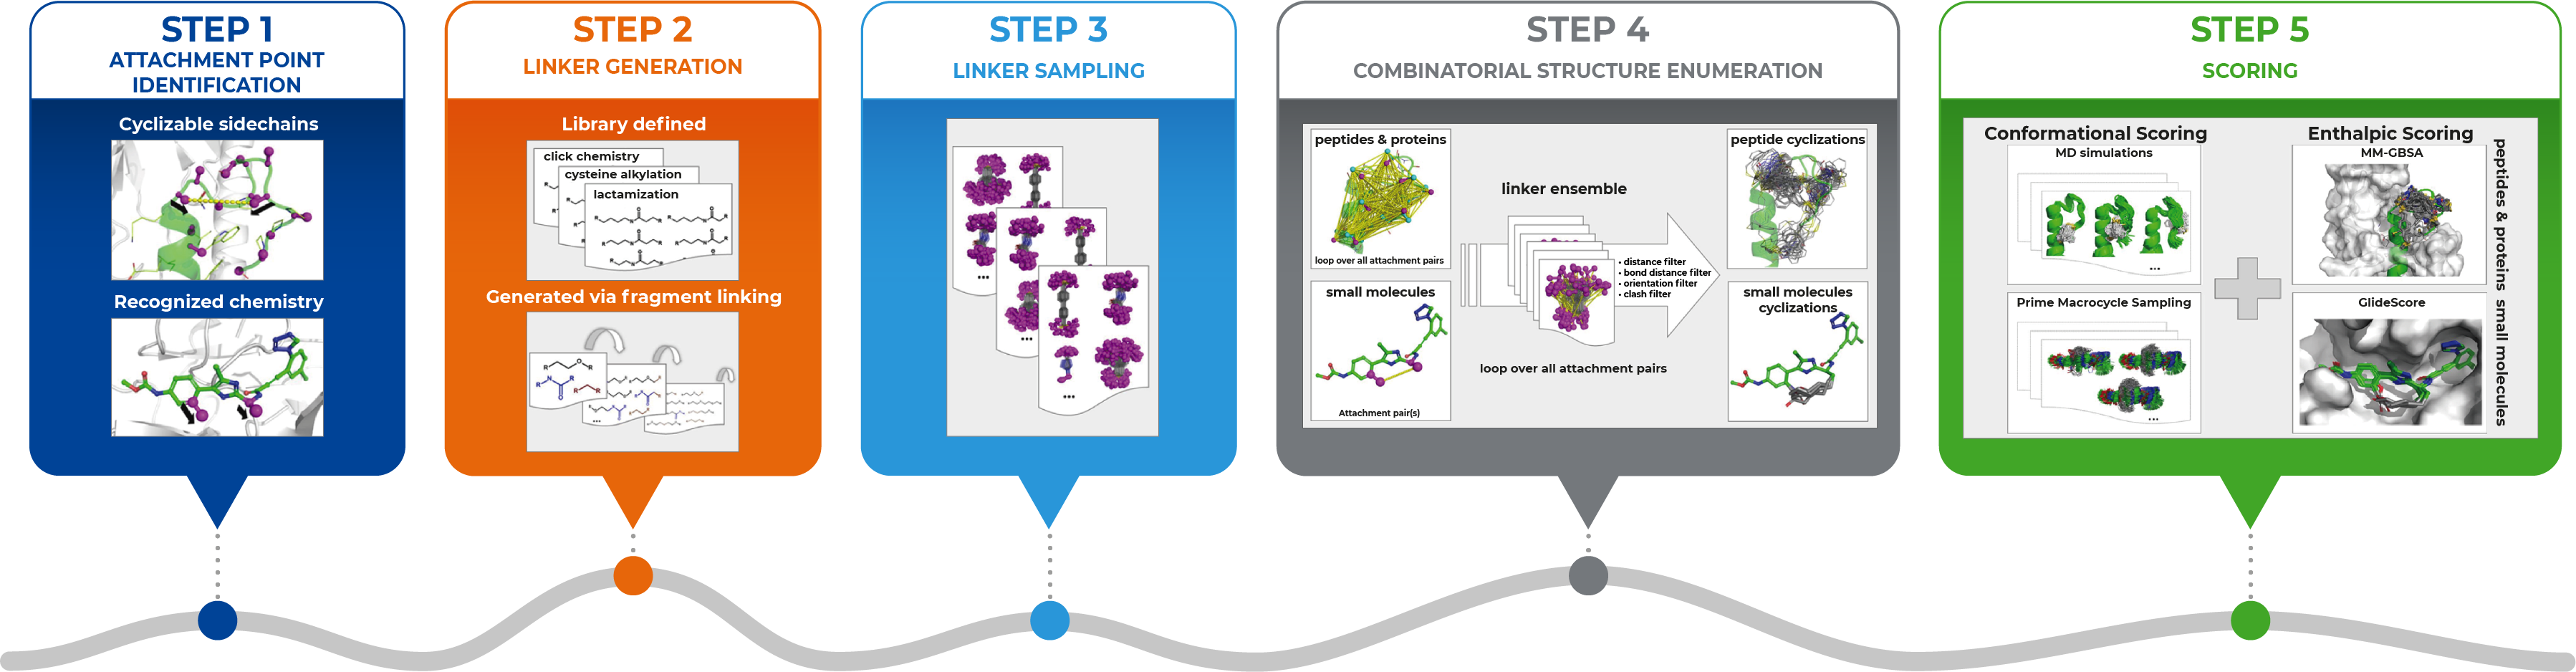
我们从步骤 1 开始,以线性分子的生物活性构象 作为起点——连接位点可以自动识别,也可以由用户指定。然后在步骤 2 中,我们生成化学连接子——这些连接子可以以显式列表的形式提供(例如,基于可用的化学试剂),或者工作流也可以通过组合较小的片段来自动生成它们。 在步骤3中,我们生成每个连接子的完整构象 集合;在步骤4中,我们将连接子集合映射到连接点,并剔除在几何上不可行的、不利的环化反应。最后,可通过构象 和/或焓值评分 对环化配体 进行排序。该方法利用了包括Prime在内的多种Schrödinger 软件中的特征, Desmond以及 Glide等软件中的功能。
我还应指出,利用我们的方法可以分步生成双环结构,这一点在针对人类CREB结合蛋白KIX结构域的回顾性研究中已有体现。我们进行了研究,发现我们的计算机模拟环化方法能够自动生成已知的双环结构。该案例还证明了我们的方法在蛋白质工程方面的能力,可提高蛋白质对热和化学
变性的耐受力 。
安德烈亚斯:我们特别重视确保最终提案在合成上的可行性。为此,我们基于市售化学试剂编制了一份明确的连接子清单。但用户也可以轻松修改该清单,以考虑具体的环化化学反应和试剂。 此外,我们还内置了另一项功能:用户无需指定预定义的环化连接子,而是可以利用一小组反应性“构建片段”通过计算机模拟(in silico)构建连接子,这些片段可通过组合和枚举的方式,以满足配体-受体复合物的几何约束条件。因此,该算法将推荐一系列在合成上可行的、多样化的连接子链。
该方法的效果如何?您认为其主要优势是什么?
安德烈亚斯:我们开展了一系列前瞻性研究和回顾性研究,以针对具有药物开发价值的各种靶点和给药方式验证我们的方法,结果发现该方法与实验结果高度一致。此外,该工作流程自动化了我们过去不得不做的许多繁琐的手工操作,使我们能够更广泛、更系统地探索化学空间 ,以寻找潜在的结合位点和连接子。
丹:我们的方法内置了“合成智能”,因此它不仅能生成新型分子,还能生成用于合成这些分子的化学试剂清单。 用户可与合成化学家合作,根据需要缩减或扩展试剂清单,例如专注于特定的环化反应,或者仅考虑现有或可快速采购的试剂。通过这种方式,我们确保生成的设计方案能够轻松合成。
您认为在药物研发工作中会经常使用这些工具吗?
迈克尔:当然,事实上,正如我们在论文中展示的那样,我们已在前瞻性地将该技术应用于两个项目——一个是肽类(GLP-1/胰高血糖素受体双重激动剂),另一个是小分子案例(TAFIa抑制剂)。在这两个案例中,我们都成功设计出了具有创新性且效力极高的分子。而且,这些设计方案能够通过简便的方法合成,这一点深受药物化学家们的赞赏。 因此,这种方法目前已成为所有药物发现项目中的标准做法,凡是分子通过环化能获得提升(无论是效力、固有稳定性还是其他性质)的项目,都会采用这一方法。
鉴于此前我们从未拥有过这样一种工作流程,能够以高效的方式提出易于合成的环状分子,我相信我们能够显著缩短药物发现项目中的周期时间。
除了在提出具有所需性能且易于合成的大环化合物 方面已取得的成功外,您认为这项新技术在潜力方面还有哪些令人兴奋之处?
迈克尔:基于我们在小分子和肽以外更大系统上的回顾性研究取得的成功,我们相信该方法在应用于其他领域(如PROTACs甚至蛋白质)方面具有广阔前景,例如可用于提高其热稳定性——这通常是针对生物治疗或生物技术应用的蛋白质/酶进行工程设计研究时的一个重要目标。目前,我们正在多个内部项目中应用该方法,并已取得初步成功。
作者
安德烈亚斯·埃弗斯
默克集团(Merck KGaA)计算与结构生物信息学首席科学家
迈克尔·瓦格纳
赛诺菲-安万特 IDD 合成药物研发部 药物化学总监
丹·辛迪卡拉
首席科学家,技术部先导化合物 生命科学软件,Schrödinger