APR 28, 2026
将计算分子建模 融入化学教育:[2+2]和[2+4]环加成反应机理的教学


将计算分子建模 融入化学教育,为将理论原理与对反应机理的分子层面理解相结合提供了一种有效策略。本研究提出了一种基于Gaussian 16软件套件的计算教学框架,用于研究周环反应,特别是光化学[2+2]环加成反应和热促[2+4]环加成反应(迪尔斯-阿尔德反应)。 这些反应是向学生介绍轨道对称性、反应热力学以及过渡态理论的理想模型体系。
学生利用密度泛函理论(DFT )对反应物和生成物进行几何优化,随后使用Gaussian 16中实现的二次同步过渡法(QST2)进行过渡态搜索。该方法使学生能够识别过渡结构,通过频率分析对其进行验证,并构建反应能曲线。 此外,还运用自然键轨道(NBO)分析来考察供体-受体相互作用、轨道重叠以及键形成过程中的电子密度重新分布。通过可视化分子极外轨道(HOMO 和 LUMO),学生能够根据伍德沃德-霍夫曼规则,深入理解对称允许和对称禁止的反应路径。
这一计算工作流程使学习者能够将轨道对称性、反应坐标和电子结构等抽象概念与可观测的分子转化联系起来。使用Gaussian 16软件,学生可以获得在科研中广泛应用的专业计算化学工具的实践经验,从而增强他们在学术界、材料科学和制药研究领域就业的准备。此外,对优化结构、过渡态和轨道相互作用的可视化展示,有助于促进主动学习并提高概念记忆效果。
这种教学方法表明,将基于Gaussian的计算建模等软件工具融入化学课程,能显著提升学生对环周反应的理解。通过将理论教学与计算实验相结合,教育工作者能够帮助学生从更深入、更偏重研究的视角来理解化学反应性与分子设计。
我们的演讲嘉宾
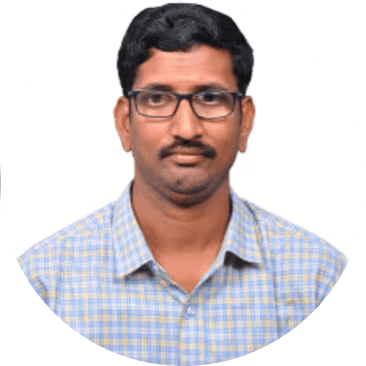
科特斯瓦拉奥·戈兰特拉
VIT-AP大学助理教授
科特斯瓦拉·拉奥·戈兰特拉博士是VIT-AP大学的助理教授,其研究处于理论化学、计算化学和生物无机化学的交叉领域。他先后在瓦兰加尔国家理工学院(NIT Warangal)获得分析化学理学硕士学位,并在海得拉巴印度理工学院(IIT Hyderabad)完成博士学位,期间开发了先进的计算策略,用于研究过渡金属介导的催化过程。 随后,他通过在美国密歇根理工大学(MTU)化学系进行的博士后研究,进一步拓展了其研究专长。 戈兰特拉博士的研究项目专注于阐明与催化水氧化及可持续能源化学相关的第一行过渡金属配合物的反应机理。他还研究金属酶的机理路径,特别是MMP1等锌依赖性系统,以在分子水平上理解胶原蛋白的降解过程。 他的研究整合了密度泛函理论(DFT )、从头算分子动力学 (MD) (AIMD)以及QM/MM方法,以捕捉复杂催化与生物系统中的电子结构和动力学效应。 他的研究愿景更广泛地侧重于多尺度计算建模,旨在推动理性催化剂设计、可持续能源转化、酶作用机制阐明以及纳米催化领域的发展。他积极将计算化学融入教学和研究培训中,指导学生掌握先进的电子结构方法、分子模拟及反应机理分析。