利用原子级模拟 实现原子级加工的创新,以及机器学习(ML)


背景
Schrödinger 材料科学套件提供了一系列专门针对原子层沉积及相关纳米制造工艺的气体-表面化学研究而设计的计算工具。Schrödinger 软件旨在快速、自动地枚举化学空间 ,在量子力学层面(通常采用密度泛函理论,DFT )对气体-表面化学进行详细研究,并预测关键性质。因此,这种建模方法在加深我们对现有工艺的理解以及发现新型化学物质方面都发挥着独特的作用。
如今许多高科技设备都是通过对纳米级材料进行加工制造而成的,其中包括计算机芯片、数据存储和通信设备、传感器、太阳能电池以及电池。要使设备更小、性能更强、能效更高,就必须开发出分辨率越来越高的新型图案化、沉积和刻蚀技术,在某些情况下,其厚度甚至仅为几个原子。在纯度、均匀性、符合性以及基底选择性 等方面,化学加工技术正被推向极限。
要将沉积或刻蚀工艺优化到更严格的公差范围,需要对基础化学原理有深入的理解。将新材料集成到器件中,往往需要发现具有更优性能的新化学物质。在这两个方面,研究人员越来越多地借助计算机模拟,以减少实验室工作量并加快发现进程。
Schrödinger 材料科学平台提供了一系列专门针对该问题而设计的计算工具,通过研究沉积、刻蚀及相关纳米制造工艺中的气-表面化学反应来解决这一问题。Schrödinger 软件旨在快速、自动地枚举化学空间 ,在量子力学层面(采用密度泛函理论,DFT )对气-表面化学反应进行详细研究,并预测关键性质。这种建模方法既能加深我们对现有工艺的理解,也有助于发现新型化学物质。
通过自动化前体筛选 工艺来改善材料性能
有机金属配合物可用于沉积或刻蚀纯金属或氧化物、氮化物等化合物。然而,由于许多配合物在空气中会发生剧烈反应,因此在实验室中合成这些配合物既费时又困难。随后在反应器中进行的表征和测试成本则更高。数字化学能够快速筛选数量远超实验测试能力的化学物质,从而缩小化学空间 ,并发现最有望用于沉积或刻蚀的候选分子。
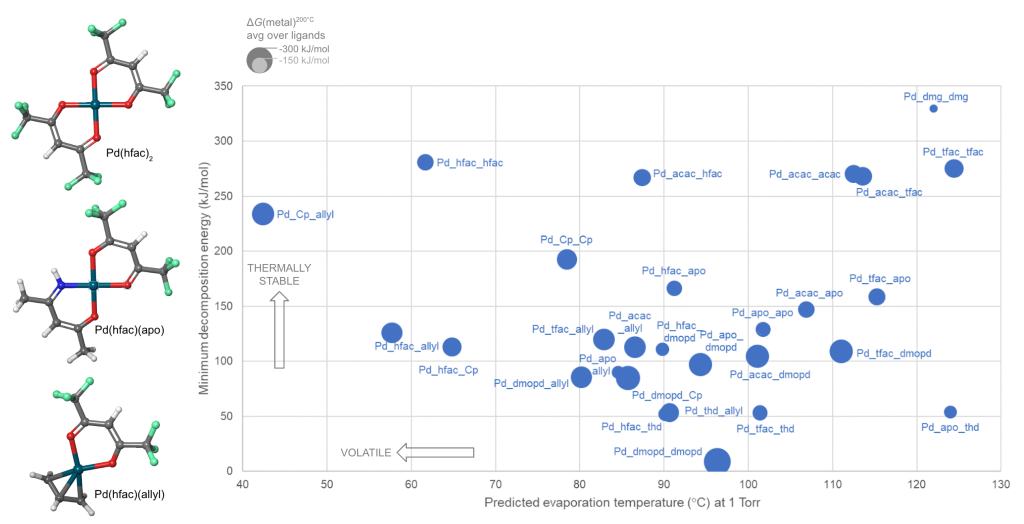
Schrödinger 提供了一款易于使用的软件,可自动生成和评估数百或数千种前体气体。该软件提供了一个包含数百种常用配体的库,其中包括二齿配体和手性配体,且该库支持自定义。随后,从该库中选取部分配体,用于枚举并构建所有可能的前体配合物。 本文介绍了一项案例研究:其中,由10种配体组成的库与二价钯(Pd)作为金属阳离子形成了55种不同的配合物,其中部分候选配合物如图1所示。
可合成性
在异配体配合物中结合两种或多种不同的配体,是调节前体性质的一种有前景的方法,但很难判断给定的组合是否实际上能够合成。通过计算配体交换回同配体配合物所需的能量,可以解答这个问题。以钯(Pd)为例,计算结果表明,其中14种异配体配合物是不稳定的,无法合成。
反应性
沉积用前驱体必须经过精心设计,以确保其能够干净地发生反应,并通过热解或等离子体活化(化学气相沉积,CVD),或通过与吸附的碎片发生反应(原子层沉积,ALD),沉积出所需的固体材料。 同样,用于刻蚀的反应剂必须与表面原子发生反应,从而形成气态产物。利用Jaguar (Schrödinger开发的分子DFT 代码),可以针对沉积或刻蚀化学反应高效筛选候选前驱体分子列表。图1展示了这些复合物在钯(Pd)沉积过程中的计算反应活性。
挥发性与热稳定性
要在实际的CVD或ALD工艺中发挥作用,前驱体还必须在储存和输送过程中具有挥发性且热稳定性良好。这使得工艺只能在可行的温度范围内进行:温度过低时蒸气压不足,温度过高时则会因分解而产生杂质。 例如,在用于钯金属的ALD工艺中,当Pd(thd)₂被加热至200-250°C时会发生分解。¹, ² 利用Schrödinger的工具计算挥发性和热稳定性,可提供有关如何调整这些性质的信息,从而扩大温度窗口,以实现最大的工艺灵活性。
Schrödinger 利用机器学习(机器学习(ML) ,简称ML)开发了一种独特的模型,用于预测有机金属配合物在给定压力下的蒸发或升华温度。该ML挥发性模型在训练集上的平均精度为±9°C,每秒可评估数百个分子。
前体气体的热稳定性可通过考虑单分子分解途径(即键解离和β-H脱除)来定量评估。每个分子中的所有此类反应均会自动按DFT 水平进行计算,并选择能量最低的反应作为最可能发生的反应。因此,每个复合物的最小分解能即为其热稳定性的衡量指标。
这些方法被用于计算钯配合物的性质,图1展示了如何借此对候选前体进行评估。
Schrödinger的原子级建模 工具有助于推动理性创新。通过利用庞大的配体库构建多种多样的配位化合物(包括同配位和异配位化合物),可最大限度地提高新颖性。通过仅选择那些经计算可妥善兼顾可合成性、挥发性、反应性和稳定性等所需特性的前体进行实验室研究,可将风险降至最低。
深入了解竞争性工艺,以确定最佳沉积条件
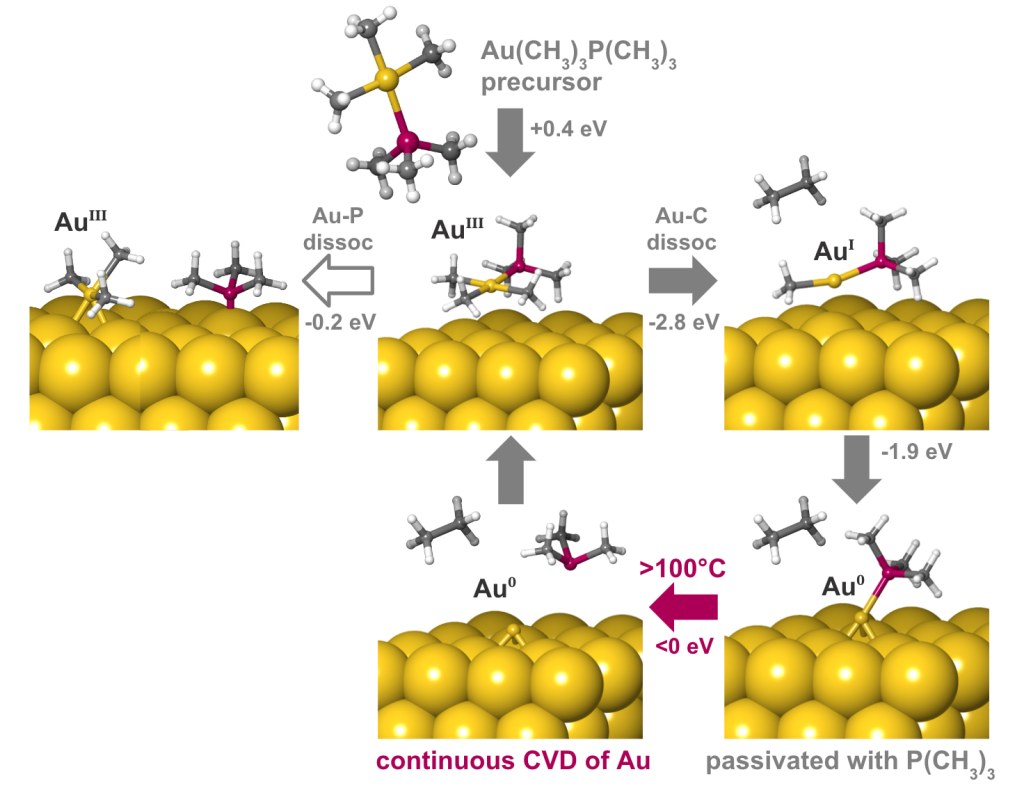
沉积或刻蚀过程由一系列独立的反应步骤组成,这些步骤通常与其他反应相互竞争。模拟可以从原子层面揭示这些复杂机制,以及它们如何受反应器条件(如温度和压力)的影响。 本文研究了单源前驱体三甲基膦酸三甲基金(III)的金沉积机理。实验表明,当在低温下脉冲注入该前驱体时,金膜以自限方式生长;而在100°C及以上温度下则转为连续CVD生长,但其原因尚不清楚。3
为解释这一现象,本文利用了用于周期性DFT 的Quantum ESPRESSO程序,以探究前驱体在金属金表面上的反应性吸附的详细机理。利用Schrödinger中用于吸附和表面化学的工具[4],计算了各竞争反应步骤的热力学性质,并将其作为过程温度和压力的函数进行分析。
The results are summarized in Figure 2. The physisorbed precursor is in a metastable state, from which dissociation of Au-P or Au-C bonds can lead to chemisorption. Au-C dissociation and elimination of C2H6 is found to be the favored pathway, due to a strong thermodynamic driving force towards reduction of Au(III) to Au(I) and eventually Au(0). Trimethylphosphine is computed to bind to the surface, forming an adlayer that passivates against further precursor adsorption. This explains the low rate of self-limited deposition at <100°C. The computed free energies also reveal that desorption of trimethylphosphine becomes favored at higher temperatures, in agreement with the crossover to CVD seen experimentally at >100°C.
弄清是哪种键断裂以及表面是如何被钝化的,有助于制定基于化学原理的策略来改进该工艺,例如选择合适的共反应剂或修改前驱体结构。数字化学使理性设计能够取代试错法。
该示例说明了如何将工艺行为的变化追溯到相互竞争的化学反应路径。DFT 模拟为各反应路径中中间体的原子结构、化学键和氧化态提供了独特的定性见解。此外,还可以计算出随工艺温度变化的动力学和热力学定量信息,为如何优化纳米制造工艺提供了宝贵的指导。其结果是,对纯度、均匀性、phase 以及基底-选择性 的控制得到了改善。
结论
这些案例生动地说明了Schrödinger的材料科学平台如何提供强大且可定制的计算解决方案,以精确建模表面反应性、预测前驱体特性,并发现新型化学物质,从而优化材料沉积或刻蚀工艺。
参考文献
-
利用臭氧和分子氢作为反应物,对贵金属进行低温原子层沉积,
J. Hämäläinen 等,《薄固体薄膜》2013 年,第 531 卷,第 243-250 页,DOI 10.1016/j.tsf.2013.01.091。
-
贵金属的原子层沉积:沉积温度下限的探索,
T. Aaltonen 等,《材料研究杂志》(J. Mater. Res.)2004 年,第 19 卷,第 3353–3358 页,DOI 10.1557/JMR.2004.0426。
-
Me3AuPMe3–H2等离子体辅助ALD工艺的反应机理,M. Van Daele 等,
《物理化学与化学物理》2020年,第22卷,第11903-11914页,DOI 10.1039/C9CP06855D。
-
基于第一性原理对金薄膜沉积过程中ALD与CVD交叉现象的研究,
C. N. Brock、D. J. Giesen、A. Fonari 和 S. D. Elliott,材料研究学会春季会议,2022年。