原子レベルシミュレーションと機械学習による原子レベル加工の革新


背景
Schrödinger の「Materials Science Suite」は、原子層堆積および関連するナノファブリケーションプロセスにおける気体-表面化学反応の研究に特化した計算ツールを提供しています。Schrödinger ソフトウェアは、化合物空間 の迅速かつ自動化された列挙、量子力学レベル(通常は密度汎関数理論(DFT )を用いて)での気体-表面化学反応の詳細な研究、および主要な物性の予測を行うように設計されています。したがって、このモデリング手法は、既存のプロセスに対する理解を深めること、および新規化学物質の発見の両方において、独自の役割を果たしています。
今日のハイテクデバイスの多くは、コンピュータチップ、データストレージや通信機器、センサー、太陽電池、バッテリーなど、ナノスケールでの材料加工によって製造されています。デバイスをより小型化し、高性能化・高エネルギー効率化するためには、解像度をますます高め、場合によってはわずか数原子の厚さまで達するような、新しいパターニング、成膜、エッチング技術を開発する必要があります。 化学処理技術は、純度、均一性、コンフォーマリティ、および基板選択性の面で、その限界に迫られています。
成膜やエッチングプロセスを、より厳しい公差に合わせて最適化するには、その基礎となる化学的メカニズムを深く理解する必要があります。また、新しい材料をデバイスに組み込むには、多くの場合、より優れた特性を持つ新しい化学物質の発見が求められます。これらの点において、研究者たちは実験作業を削減し、発見を加速させるために、ますますコンピュータシミュレーションを活用するようになっています。
Schrödinger の材料科学プラットフォームは、成膜、エッチング、および関連するナノファブリケーションプロセスにおける気体-表面間の化学反応を研究することで、この課題の解決に特化した計算ツールを提供しています。Schrödinger ソフトウェアは、化合物空間 の迅速かつ自動化された列挙、量子力学レベル(密度汎関数理論(DFT )を用いた)での気体-表面間の化学反応の詳細な研究、および主要な物性の予測を行うように設計されています。このモデリング手法は、既存のプロセスに対する理解を深めるとともに、新規化学物質の発見にも寄与します。
特性向上のための前駆体スクリーニングの自動化
有機金属錯体は、純金属や、酸化物、窒化物などの化合物を堆積させたりエッチングしたりするために使用できます。しかし、多くの錯体は空気中で激しく反応するため、実験室での錯体の合成には時間がかかり、困難を伴う場合があります。さらに、反応器内でのその後の特性評価や試験には、さらに多額の費用がかかります。デジタルケミストリーを用いれば、実験的に試験できる範囲をはるかに超える数の化学物質を迅速にスクリーニングすることができ、化合物空間 を絞り込み、堆積やエッチングに最も有望な候補分子を発見することができます。
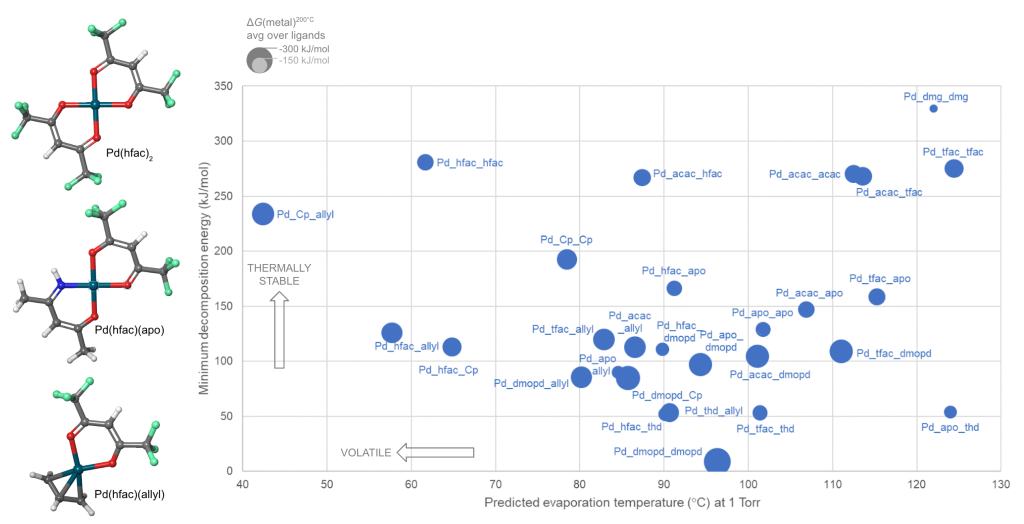
Schrödinger 本ソフトウェアは、数百から数千もの前駆体ガスの自動生成および評価を行うための、使いやすいソフトウェアを提供します。二座配位子やハプティック配位子など、一般的に使用される数百種類の配位子からなる「ライブラリ 」が用意されており、「ライブラリ 」はカスタマイズ可能です。その後、「ライブラリ 」から選択した配位子を用いて、考えられるすべての前駆体錯体を列挙・構築します。 ここでは、10種類のリガンドからなるライブラリ が、金属カチオンとして二価のパラジウム(Pd)と結合して55種類の異なる錯体を形成する事例研究を紹介する。これらの候補錯体の一部を図1に示す。
合成可能性
ヘテロレプティック錯体において、2つ以上の異なる配位子を組み合わせることは、前駆体の特性を調整する有望な手法であるが、特定の組み合わせが実際に合成可能かどうかを予測することは困難である。この疑問については、リガンド のエネルギーを計算し、ホモレプティック錯体への交換反応をシミュレートすることで解明できる。Pdの例では、この計算により、14種類のヘテロレプティック錯体が不安定であり、合成不可能であることが明らかになった。
反応性
成膜用の前駆体は、熱分解やプラズマ活性化(化学気相成長、CVD)、あるいは吸着した断片との反応(原子層堆積、ALD)を通じて、クリーンに反応し、所望の固体物質を堆積させるよう慎重に設計されなければならない。 同様に、エッチング用の試薬は、表面原子と反応して気体生成物を形成する必要があります。成膜やエッチングの化学反応に対して、候補となる前駆体分子のリストを効率的にスクリーニングするには、Jaguar にある、Schrödingerが開発した分子DFT 用のコードを利用できます。図1は、Pd成膜に関する錯体の計算された反応性を示しています。
揮発性と熱安定性
実際のCVDやALDプロセスで有用であるためには、前駆体は揮発性であるだけでなく、保管および供給中に熱的に安定している必要があります。このため、プロセスは適切な温度範囲に限定され、低温では蒸気圧が不十分となり、高温では分解による不純物が混入する問題があります。 例えば、Pd金属のALDにおいて、Pd(thd)2は200~250°Cに加熱されると分解してしまう。1, 2Schrödingerのツールを使用して揮発性と熱安定性を計算することで、これらの特性を調整し、プロセスの柔軟性を最大化するために温度範囲を広げる方法に関する情報を得ることができる。
Schrödinger 機械学習(ML)を用いて、所定の圧力下における有機金属錯体の蒸発温度または昇華温度を予測する独自のモデルを開発した。このML揮発性モデルは、学習データセットにおいて平均±9°Cの精度を示し、1秒あたり数百個の分子を評価することができる。
前駆体ガスの熱的安定性は、一分子分解経路、すなわち結合解離とβ-H脱離を考慮することで定量化できる。各分子におけるこれらすべての反応は、DFT レベルで自動的に計算され、最もエネルギーの低い反応が最も起こりやすいものとして選択される。したがって、各複合体の最小分解エネルギーは、その熱的安定性の尺度となる。
これらの手法を用いてPd錯体の物性を計算したところ、図1に示すように、これにより候補となる前駆体を評価することが可能となった。
Schrödingerの原子レベルモデリングツールにより、合理的なイノベーションが促進されます。ライブラリ に収録された豊富なリガンドを活用して、ホモレプティックおよびヘテロレプティックを含む多種多様な錯体を構築することで、新規性を最大限に引き出します。また、合成可能性、揮発性、反応性、安定性といった望ましい特性を適切に兼ね備えていると計算された前駆体のみを実験研究の対象として選定することで、リスクを最小限に抑えます。
最適な成膜条件を見極めるための競合プロセスに関する知見を得る
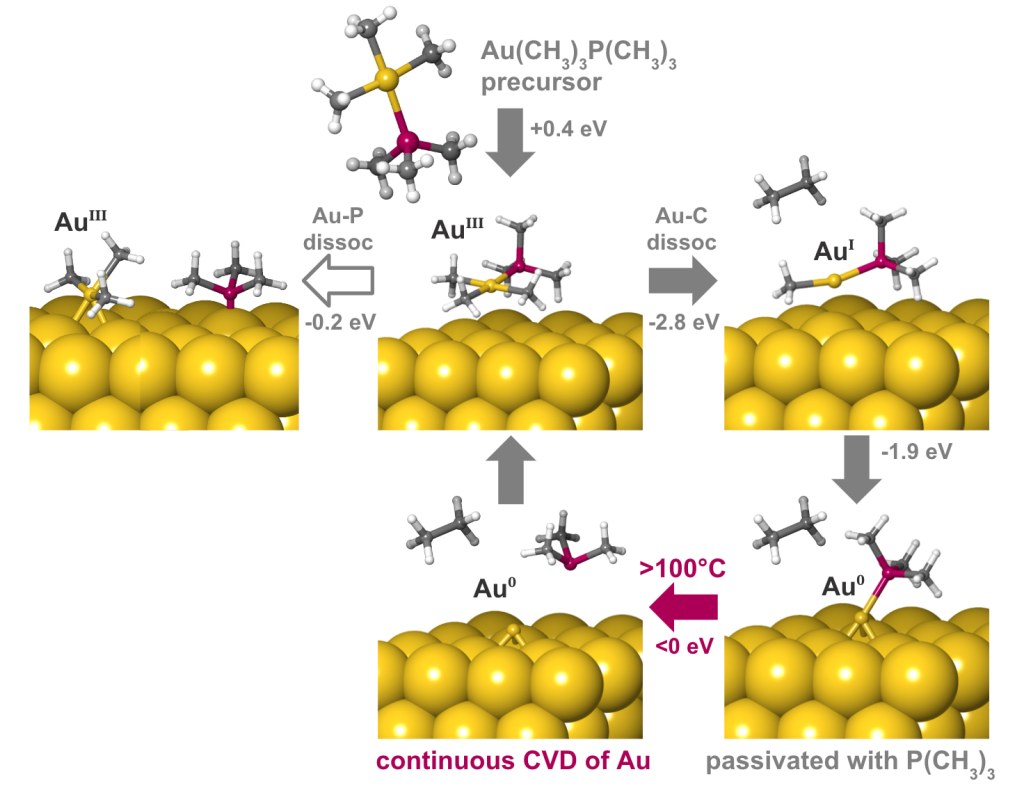
成膜やエッチングプロセスは、一連の個別の反応ステップから構成されており、多くの場合、他の反応と競合し合っています。シミュレーションにより、これらの複雑なメカニズムや、それらが温度や圧力といった反応器条件にどのように依存しているかについて、原子レベルでの知見が得られます。 ここでは、単一源前駆体であるトリメチルホスフィノトリメチル金(III)からの金析出メカニズムについて検討する。実験によると、この前駆体を低温でパルス供給すると金膜は自己制限的に成長するが、100°C以上では連続CVDに切り替わることが示されている。しかし、その理由は不明である。3
この挙動を説明するため、周期的なDFT を扱うQuantum ESPRESSOコードを用いて、金属金表面への前駆体の反応性吸着の詳細なメカニズムを調査した。競合する反応段階の熱力学は、Schrödingerの吸着および表面化学に関するツールを用いて、反応温度および圧力に対する関数として計算された[4]。
The results are summarized in Figure 2. The physisorbed precursor is in a metastable state, from which dissociation of Au-P or Au-C bonds can lead to chemisorption. Au-C dissociation and elimination of C2H6 is found to be the favored pathway, due to a strong thermodynamic driving force towards reduction of Au(III) to Au(I) and eventually Au(0). Trimethylphosphine is computed to bind to the surface, forming an adlayer that passivates against further precursor adsorption. This explains the low rate of self-limited deposition at <100°C. The computed free energies also reveal that desorption of trimethylphosphine becomes favored at higher temperatures, in agreement with the crossover to CVD seen experimentally at >100°C.
どの結合が切断され、表面がどのように不動態化されるかを解明することで、適切な共試薬の選択や前駆体の改質など、化学的知見に基づいたプロセス改善戦略が可能になります構造 。デジタルケミストリーにより、試行錯誤に代わって合理的な設計が可能になります。
この例は、プロセスの挙動の変化が、競合する化学経路に起因していることを示しています。DFT によるシミュレーションは、各反応経路における中間体の原子構造 、結合、酸化状態について、独自の定性的な知見を提供します。さらに、プロセス温度をパラメータとした反応速度論および熱力学に関する定量的な情報を算出することができ、ナノファブリケーションプロセスの最適化に向けた貴重な指針となります。その結果、純度、均一性、phase 、および基板選択性の制御が向上します。
結論
これらの事例は、Schrödingerの「材料科学プラットフォーム」が、表面反応性を正確にモデル化し、前駆体の特性を予測し、材料の堆積やエッチングプロセスを最適化するための新規化学物質を発見するために、強力かつカスタマイズ可能な計算ソリューションを提供していることを示しています。
参考文献
-
オゾンおよび分子水素を反応物として用いた貴金属の低温原子層堆積、
J. Hämäläinen ほか、『Thin Solid Films』2013年、531巻、243-250頁、DOI 10.1016/j.tsf.2013.01.091。
-
貴金属の原子層堆積:堆積温度の下限の検討、
T. Aaltonen ほか,J. Mater. Res. 2004,19,3353–3358,DOI 10.1557/JMR.2004.0426。
-
Me3AuPMe3–H2プラズマ増強ALDプロセスの反応メカニズム、M. Van Daele ら、
Phys. Chem. Chem. Phys. 2020, 22, 11903-11914, DOI 10.1039/C9CP06855D.
-
金の薄膜成膜におけるALDとCVDのクロスオーバーに関する第一原理に基づく検討、
C. N. Brock、D. J. Giesen、A. Fonari、S. D. Elliott、『Materials Research Society Spring Meeting』、2022年。