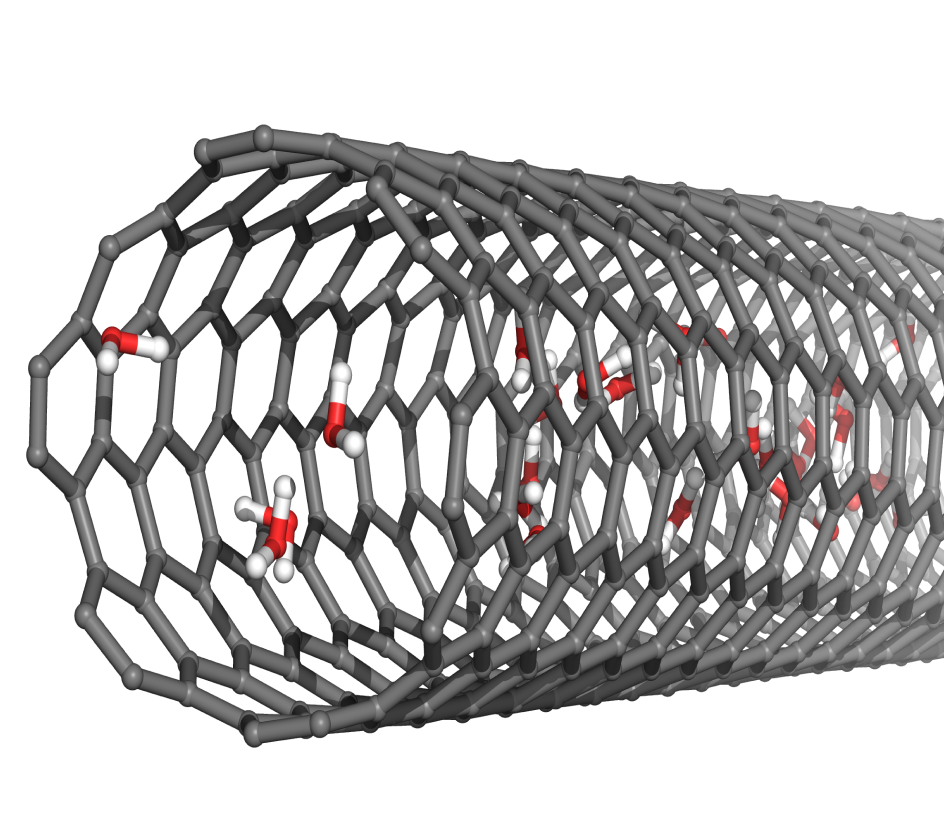
材料の研究開発を推進するために、効果の高いモデリング手法を導入しましょう
計算化学はかねてより材料の研究開発プロセスの一環として位置づけられてきましたが、現在、私たちは「コンピュータ支援型」から「コンピュータ主導型」の材料探索へと、パラダイムシフトの真っ只中にあります。
シュレーディンガーの分子シミュレーション向けデジタルプラットフォームを活用すれば、高性能な物理ベースのモデリングや機械学習技術を活用でき、設計や創薬のプロセスを一段と向上させ、材料研究開発における真のイノベーションを実現することが可能になります。
計算化学者にとってのシュレーディンガー・プラットフォームの利点
数十年にわたるイノベーションが、あなたの指先で
30年にわたる科学的な研究開発に裏打ちされ、業界を問わず数千人の顧客によって実証されたテクノロジーの恩恵を享受してください。また、ユーザーからのフィードバックに基づき、ソフトウェアは絶えず改善されています。
GPUによる高速化で実現するスピード、精度、そしてパフォーマンス
GPUパフォーマンスの向上により、スピード、精度、機能性を兼ね備え、確実に成果を上げ、プロジェクトのスケジュールを遵守しましょう。
幅広いシミュレーション機能にアクセスするための単一のユーザーインターフェース
「MS Maestro」という単一の直感的なインターフェースから、分子および周期系の強力な量子力学(QM)、全原子および粗視化の分子動力学(MD)シミュレーション、そして機械学習(ML)を、自動化されたワークフローを通じて利用できます。
モデリングワークフローを簡単に自動化
Schrödinger Python API を活用し、汎用スクリプト言語である Python を用いてモデリング機能を自動化します
オンライン学習のための豊富なリソース集
チュートリアルやオンライン講座など、豊富なオンライン教育リソースにアクセスすることで、計算化学に不慣れな実験担当者を含むチームのスキルアップを迅速に促進できます。
幅広い分子モデリングおよび機械学習機能
シュレーディンガーは、材料科学者やエンジニアを支援するため、幅広い最先端のソフトウェアソリューションを提供しています。
ガウス軌道法および平面波基底法を用いた密度汎関数理論
高精度な立体構造探索アルゴリズムを備えた分子力学法
分子動力学シミュレーションのための高度な全原子力場
自動ライブラリ生成アルゴリズムを用いた材料インフォマティクス
拡張タイトバインディング法を用いた量子化学の高速化
全原子および粗視化表現における古典分子動力学
アクティブラーニングアルゴリズムおよび深層ニューラルネットワークに対応した機械学習

オンライン認定コース:材料イノベーションのスキルをレベルアップ
シュレーディンガー社のソフトウェアやインターフェースに不慣れですか?豊富な学習リソース、自分のペースで進められるコース、そしてお客様一人ひとりに合わせたマンツーマンのトレーニングをご活用ください。 シュレーディンガー社のソフトウェアは、専門家から初心者までを対象としており、使いやすいインターフェースと自動化されたワークフローを備え、専任の科学・技術サポートが提供されています。
詳細はこちら
あなただけじゃないですよ