溶媒和および二量体化の影響をモデル化することによる、振動円二色性(VCD)を用いた絶対配置の決定精度の向上


はじめに
医薬品として重要な分子の立体異性体は、生物に対して異なる作用を及ぼす可能性がある。したがって、合成された医薬品の絶対立体配置に関する知見は極めて重要である。『FDA 』のガイダンスに示されているように、承認されたエナンチオマー純度の治療薬については、立体化学(絶対配置(AC)とも呼ばれる)に関する知見が求められる。1
VCD分光法は、実験的に測定されたVCDスペクトルと理論的に予測されたVCDスペクトルを比較することにより、溶液中の絶対配置を決定できる手法である。2一部の分子のVCDスペクトルは、溶媒によって著しい変動を示すことがある(主にコンフォメーション効果や水素結合効果による)。 VCD測定における溶媒の選択は、分子の溶解度によって決まることがあるため、理論的なVCD計算が溶媒の影響を十分な精度で考慮できることを確認することが重要である。
R-2-ヒドロキシ-4-フェニル酪酸((R)-2H4PBA)は、クロロホルム(CHCl3)およびジメチルスルホキシド(DMSO)中の実験的VCDスペクトルに顕著な違いが見られるカルボン酸である。これらの違いは、2つの溶液中で生じる分子間相互作用に起因していると考えられる。 VCD計算によって実験スペクトルを正確に再現するためには、計算の設定を行う際にこれらの相互作用を考慮に入れる必要がある。
本ホワイトペーパーでは、BioToolsによる実験的なVCD測定とSchrödingerによる計算に基づくVCD予測を組み合わせて活用し、2つの標準溶媒であるCHCl3およびDMSOにおける2H4PBAの絶対配置を解明するだけでなく、実験的VCDスペクトルと理論的VCDスペクトル間のスペクトル重なりをさらに高めるための手法の可能性を示す。
さらに、Schrödinger社のソフトウェアに搭載されているピアソン係数3(PC)や、BioTools社のCompareVOAアルゴリズム4に搭載されているエナンチオマー類似度指数(ESI)/信頼度レベルなど、利用可能な比較・アラインメントアルゴリズムの使用例についても示します。簡単に言えば、ピアソン係数は、測定されたVCDスペクトルと計算されたVCDスペクトルのスペクトル重なり具合を測定する指標です。 CompareVOAは、シグマ近傍類似度(SNS)をパーセント単位で算出する。また、エナンチオマー類似度指数(ESIまたはデルタ)は、優先されるエナンチオマーのSNSと、それとは逆の(類似度の低い)エナンチオマーのSNSとの差である。ESIが大きいほど、ACの視覚的判定の信頼度が高くなる。PCとESIは、さらなる確実性を確保するために併用することも可能である。
クロロホルムおよびDMSO中における実験スペクトルと理論スペクトルのモデル化
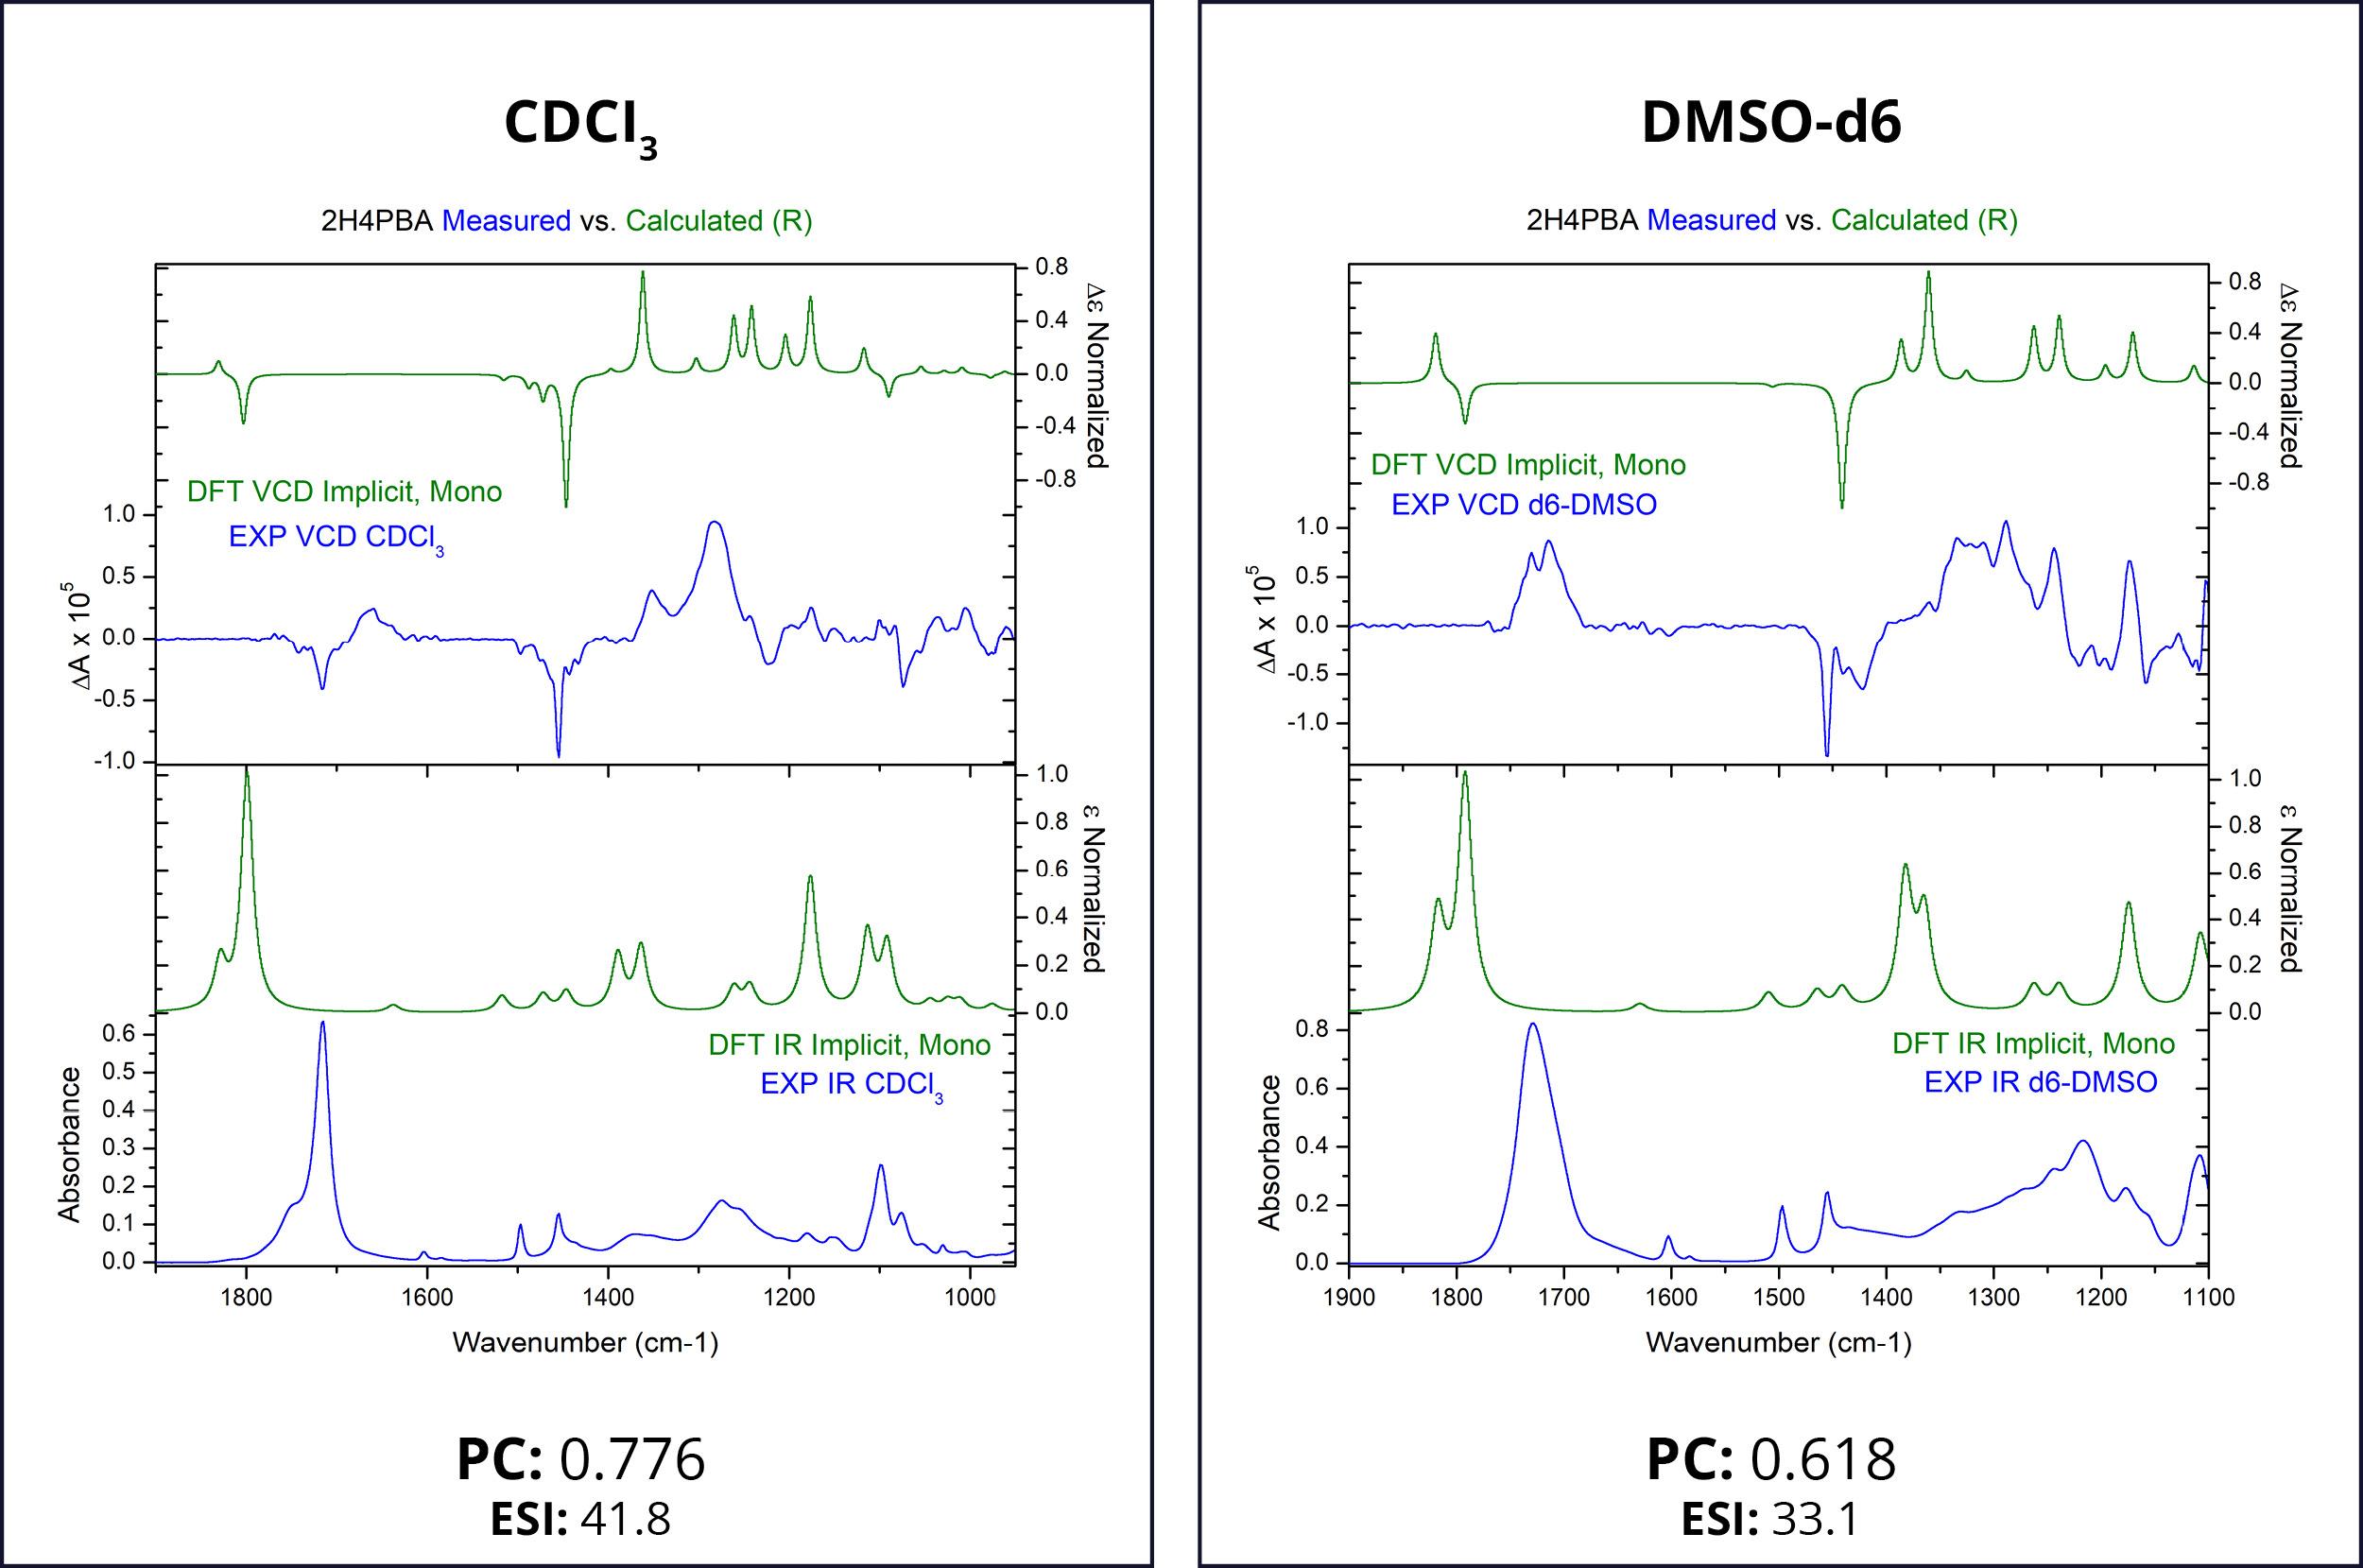
まず、暗黙的溶媒中で(R)-2H4PBAのスペクトルをモデル化を試みた。下の図1は、(R)-2H4PBAの理論および実験による赤外(IR)スペクトルとVCDスペクトルを示している。左のパネルはCDCl₃、右のパネルはDMSO-d6に対応している。実験スペクトルでは、溶媒のIR吸収帯と試料の吸収帯が重なるのを避けるため、重水素化溶媒が使用されている。
(R)-2H4PBAに暗黙的溶媒和モデルを適用して行った理論的なVCD計算は、両方の溶媒について実験データと妥当な一致を示しており、これにより絶対配置を決定することができる。 実験および理論のVCDスペクトル間のスペクトル重なりを示すピアソン係数(PC)は、各スペクトルの下に示されている。絶対値が0.2を超えるPCは、通常、立体化学の割り当てに十分な信頼性を与える3。したがって、0.776および0.618という係数は、立体中心をRと視覚的に割り当てたことが正しいことを裏付けている。ESI⁴もまた、絶対配置をRと割り当てることを支持している。PCの場合と同様に、ESIの値は、CDCl₃の場合と比較して、溶媒DMSO-d6の方が低い。DMSO-d6におけるこれらの低い値は、理論と実験の間の重なりが低いことを示している。
理論と実験の間に明瞭に見られる定性的な不一致の一つは、両方の溶媒において1700 cm⁻¹付近に現れるカルボキシルバンドである。この領域では、分子内または分子間の水素結合が考慮されていないため、理論上の周波数はほぼ常にシフトしている。 本研究のように酸の場合、これはCDCl₃中でのCOOHグループ を伴う分子の二量体化、およびDMSO中での溶媒-溶質間の水素結合に起因している可能性が高い。
DMSOは一部の溶質と水素結合を形成し、その立体構造の様相を変化させることが知られている。5ヒドロキシル基(グループ )を含む2H4PBAとDMSOの間にも、このような水素結合が形成されているに違いない。これが、クロロホルムとDMSOにおける実験的なVCDスペクトルが異なる主な理由であると考えられる。 暗黙的なクロロホルム/DMSO溶媒で計算された2H4PBAの理論スペクトルは、水素結合の形成を考慮に入れていないため、予想通り、非常に類似している。
クロロホルム中でより良好なスペクトル重なりを得る
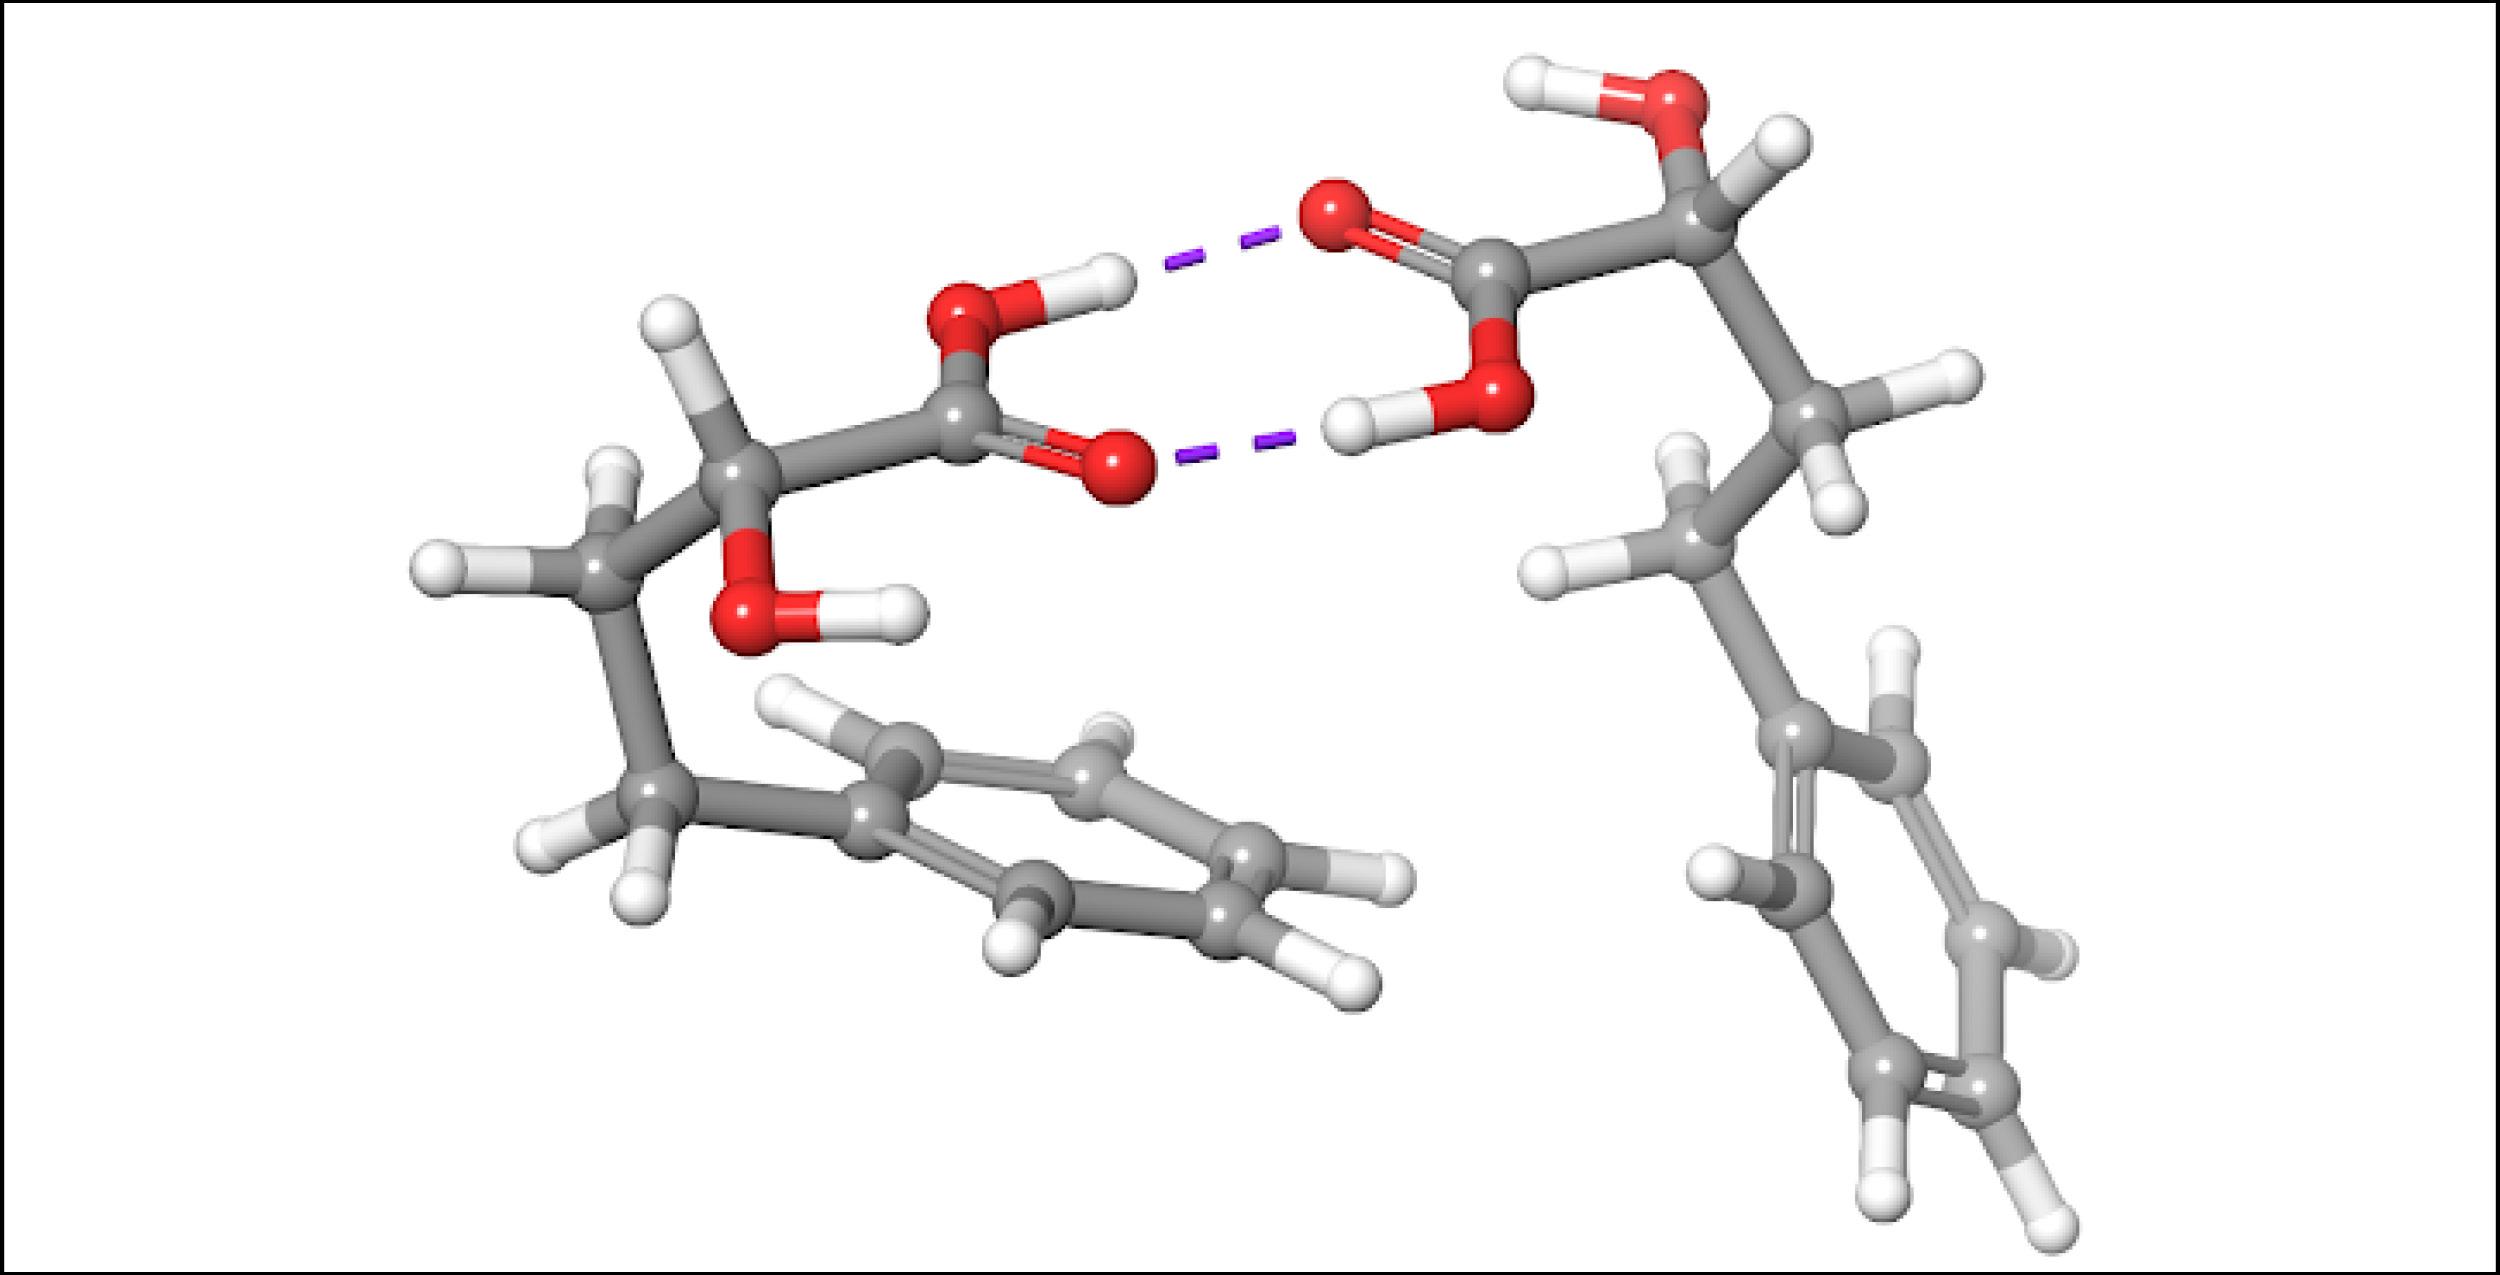
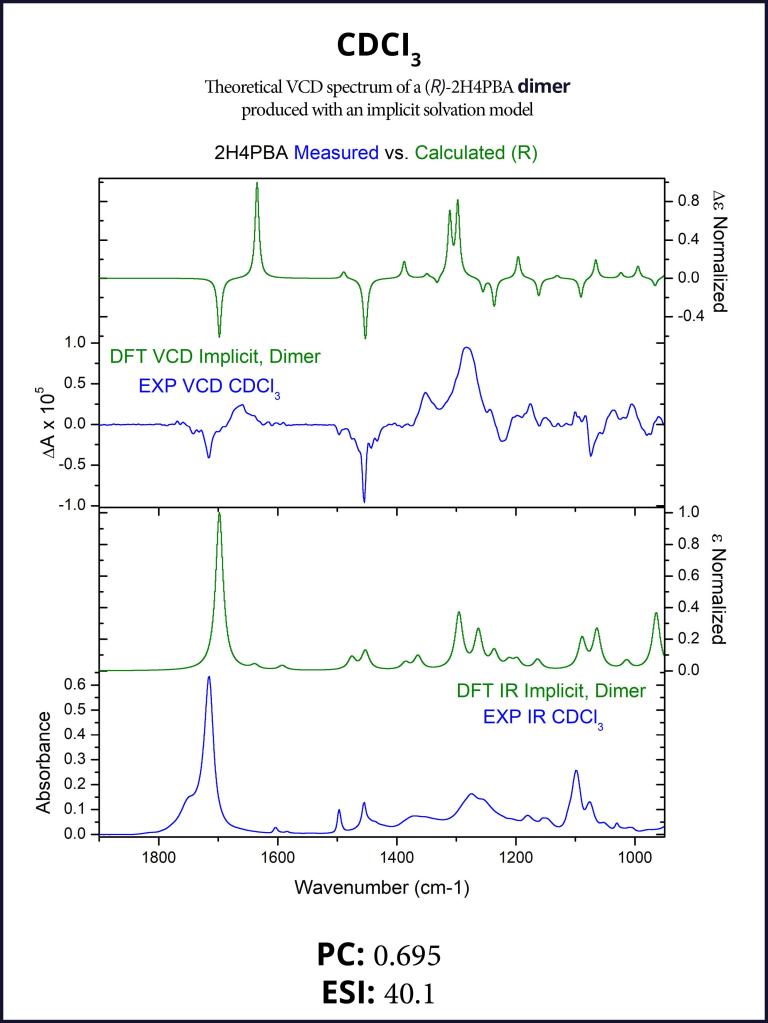
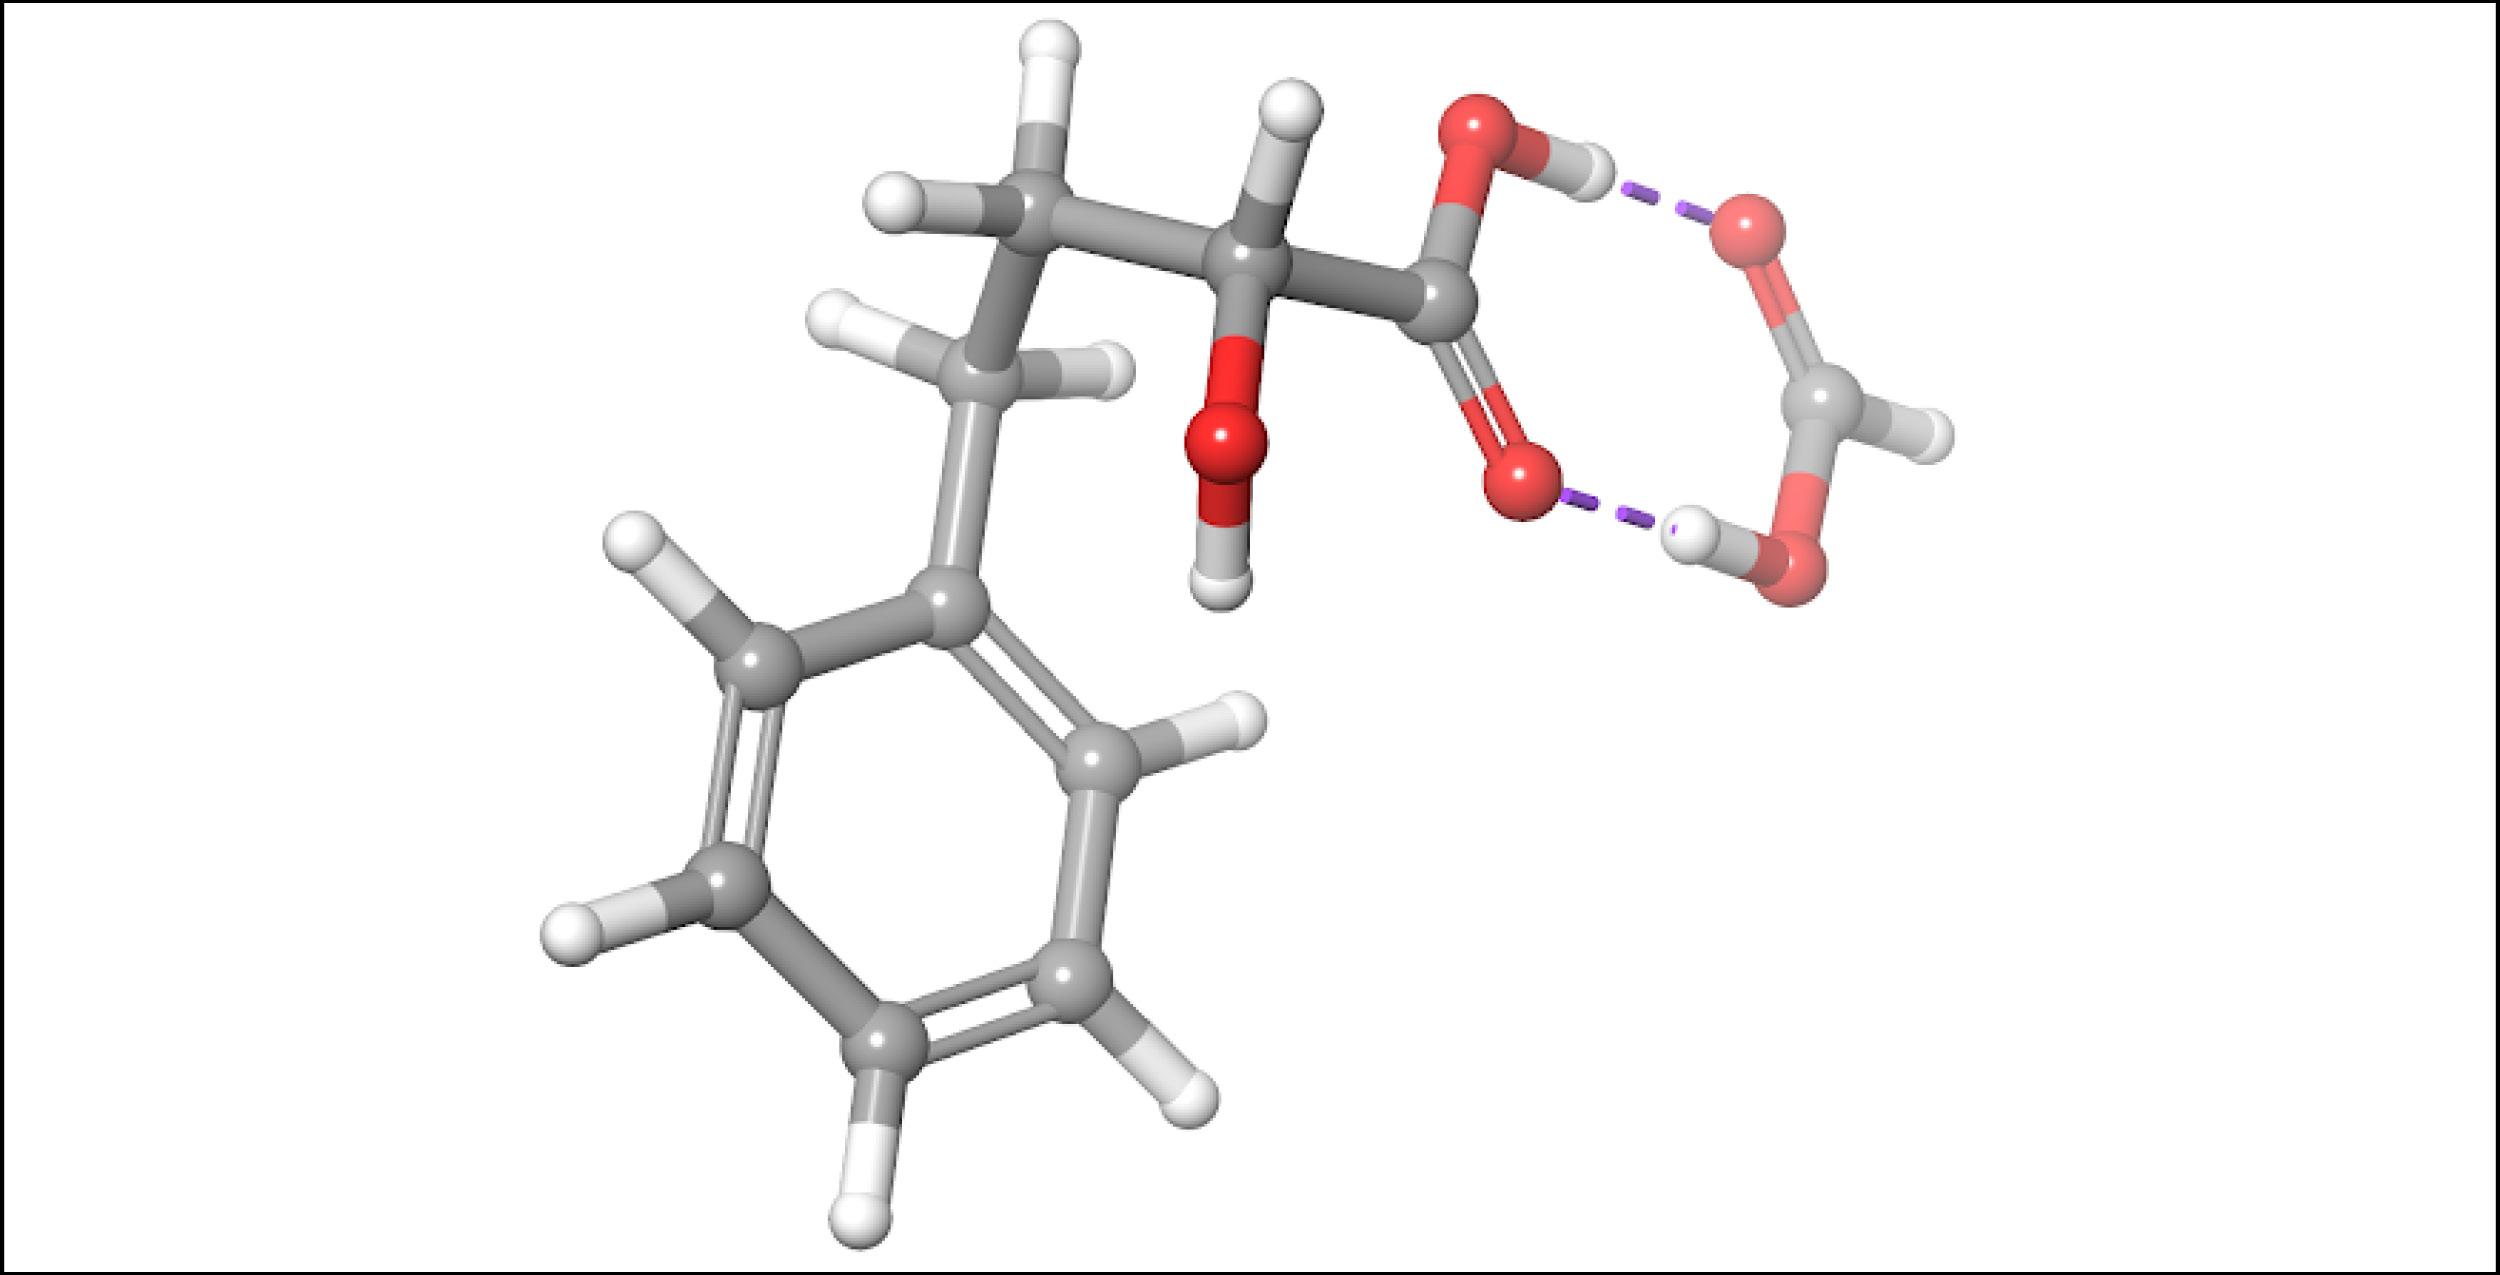
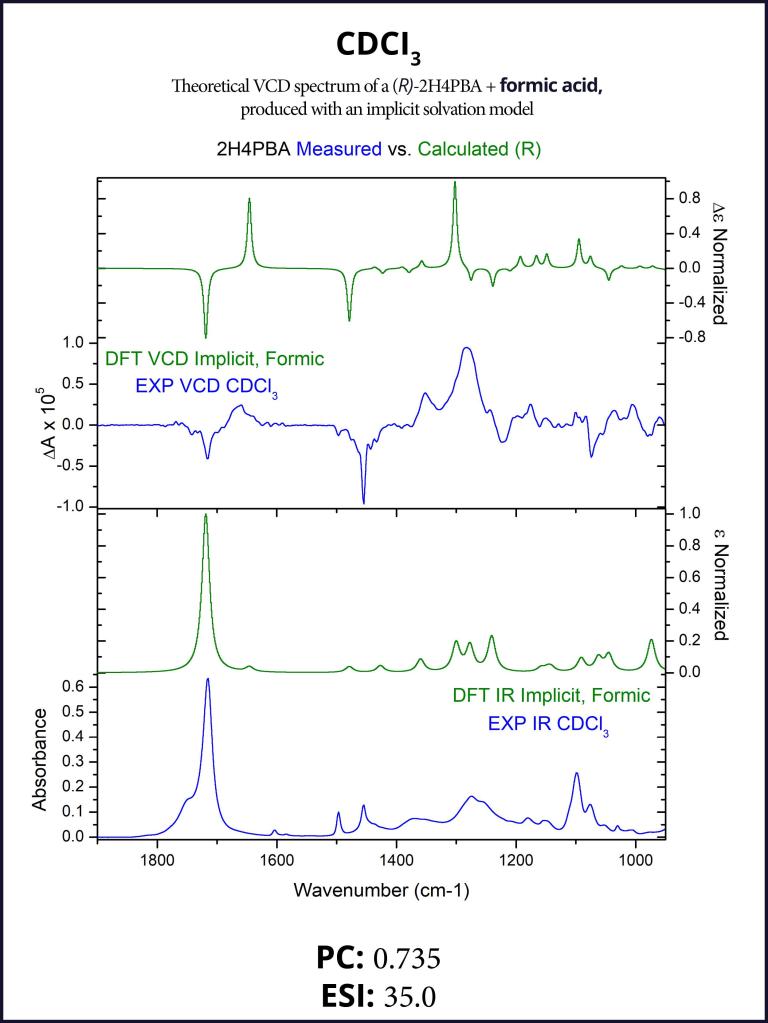
クロロホルム中での(R)-2H4PBAの二量体化の可能性を考慮し、同じ暗黙的溶媒を用いて(R)-2H4PBA二量体(図2参照)について同様のVCD計算を行った。 その結果、予測されたスペクトルは実験スペクトルと視覚的にはるかに良く一致していることが示された(図3)。二量体に対するVCD計算は、単量体に対する計算(8つのCPUで2時間)よりも計算負荷が著しく高い(コンフォメーション探索を含むこのような計算は、8つのCPUで2日間を要した)。 計算時間を最小限に抑える方法の一つとして、図4に示すように、(R)-2H4PBAがはるかに小さなギ酸と水素結合を形成した錯体として、二量体のモデリングを「模倣」することが挙げられる。図5は、この計算結果が実験値と良好な一致を示していることを示している。 得られたスペクトルは、完全な (R)-2H4PBA 二量体のスペクトルと形状が類似しており、1700~1850 cm-1 の領域におけるピークの符号も正しい。(R)-2H4PBA + ギ酸に関する計算には、8 個の CPU を使用して約 6 時間を要した。
二量体およびギ酸の計算はいずれも視覚的な一致度を向上させ、それによって絶対配置の割り当てに対する信頼性を高めたものの、PC値とESI値の両方が減少したという点は興味深い。これは、PC値とESI値は、絶対配置の視覚的な割り当てを確認するためにのみ使用すべきであるという非常に重要な点を示している。 その結果として、これらは絶対配置の決定およびVCDスペクトルの一致度に対する定量的な指標となる。PC値およびESI値は、VCDバンドの位置、スペクトル幅、および符号が逆の隣接するVCDバンド間の強度相殺の両方に依存する。計算の変更がPC値やESI値の改善につながるのか、あるいは低下させるのかを見極めることは、必ずしも可能ではない。
DMSO中でより良好なスペクトル重なりを得る
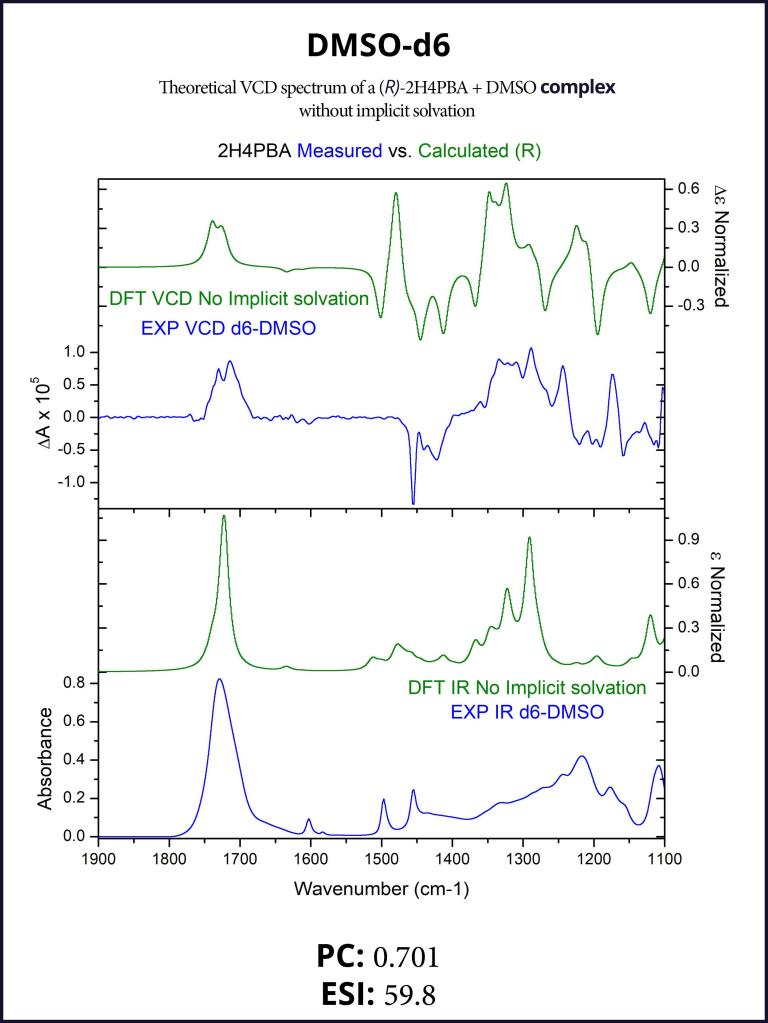
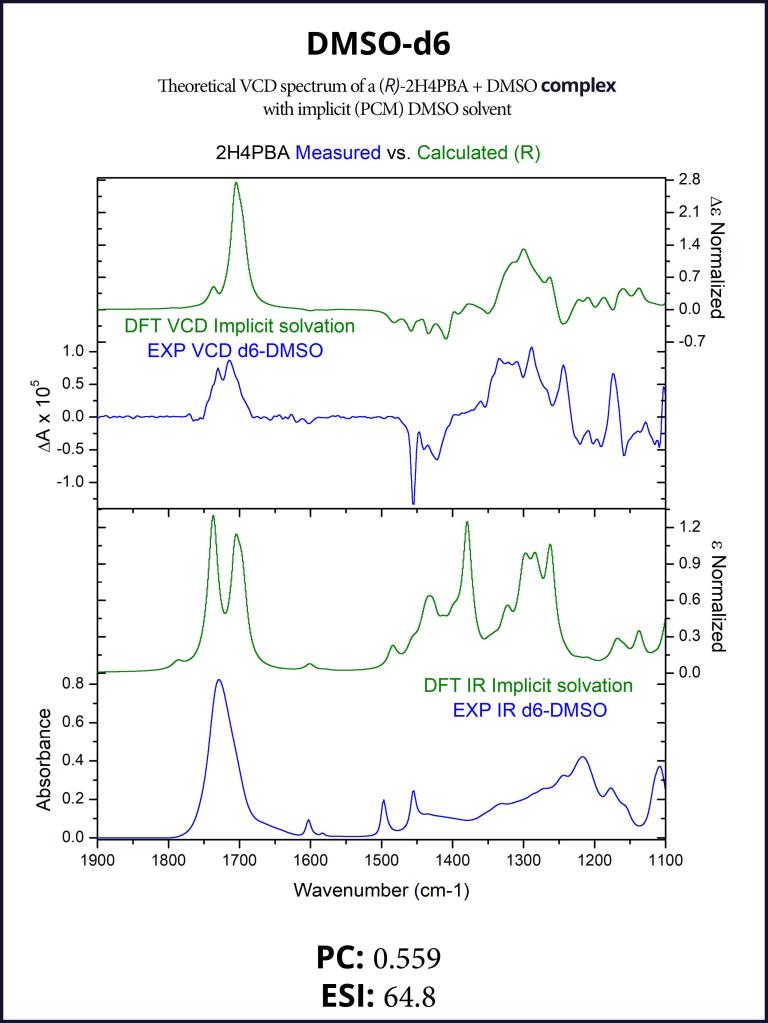
(R)-2H4PBAと溶媒DMSOとの水素結合を考慮するため、(R)-2H4PBAとDMSO 1分子からなる錯体を構築した。 この錯体について、気相phase および完全な溶媒PCMシェルの両条件下でVCD計算を行った。(R)-2H4PBA+DMSO錯体と暗黙的なDMSO溶媒を用いた計算結果は、暗黙的なCHCl3中で行われた(R)-2H4PBA二量体の計算プロトコルと一致している。本研究における他のすべての計算と同様に、VCD計算には錯体のコンフォメーション探索が含まれていた。
暗黙的DMSO計算により、1700 cm⁻¹付近のシミュレーションによるカルボキシルバンドの改善に成功した。得られたスペクトルを以下の図6~7に示す。
結論
絶対配置の決定は、実験的なVCD測定(BioTools社)と理論的なVCD計算(Schrödinger 社)を組み合わせることで、日常的に行うことができます。VCDスペクトルに対する溶媒の影響は大きくなる可能性があるため、これらの影響を暗黙的溶媒モデルを用いてモデル化することが推奨されます。一部の化合物において、実験的VCDスペクトルと理論的VCDスペクトルの整合性を高めるためには、標準的な暗黙的溶媒計算にとどまらず、以下の手法を採用することが有用である可能性があります:
(i) 非極性溶媒中で分子間水素結合を形成しやすい化合物の二量体のモデリング;
(ii) 水素結合によって引き起こされる溶質-溶媒相互作用をより適切に表現するために、暗黙の溶媒分子を含む錯体を用いる。
VCDスペクトルの実験的測定
約8~10 mgの2H4PBAを約125~250 μLの溶媒に溶解し、得られた溶液を光路長100 μmのBaF2 IRセルに移した。 スペクトルは、BioTools社(フロリダ州ジュピター)製のChiralIR2X DualPEMFT-VCD分光計を用いて、分解能4 cm⁻¹、PEM最大周波数1400 cm⁻¹の条件で測定した。試料は、水蒸気を除去するために乾燥空気をパージしながら、1時間ずつ8ブロックに分けて測定した。IRスペクトルは、溶媒補正を行い、2000 cm⁻¹でゼロオフセットを施して処理した。 VCDブロックは平均化され、その後、半差法 [(E1 – E2) / 2] によって処理された。
VCDスペクトルの理論的計算
理論的なVCDスペクトルは、Schrödinger, Inc.の標準的なVCD計算ワークフローを用いてモデル化された。MacroModel/OPLS4によるコンフォメーション検索では、5 kcal/molのエネルギーウィンドウ内で最大100個のコンフォメーションが保持される。 その後のすべてのDFT 計算は、Jaguar を用いて、B3LYP-D3/LACVP**理論レベルで実行される。暗黙的溶媒モデルの指定がある場合、コンフォメーションの幾何構造はPCM(極化連続体モデル)を用いて最適化され、ボルツマン重みを決定するための最終的な単一点エネルギー評価はPBF(ポアソン・ボルツマン有限要素法)を用いて行われる。 暗黙的溶媒が指定されていない場合、コンフォメーションの幾何構造は気相phase で最適化されます。5 kcal/molのエネルギーウィンドウ内に収まるコンフォメーションのVCDスペクトルは、指定に応じて、暗黙的PCM溶媒の有無にかかわらず計算されます。個々のコンフォメーションのスペクトルはボルツマン平均化され、その後正規化されて最終的なVCDスペクトルが生成されます。理論スペクトルと実験スペクトルの整合は、参考文献3に記載されているアルゴリズムに従って行われます。