電池およびエネルギー貯蔵材料
背景
より安全で、低コストかつ高効率なエネルギー貯蔵デバイスの設計と製造は、自動車、航空、エネルギーなどの幅広い産業において、社会や環境に大きな影響を及ぼす重要な課題となっています。 原子スケールでの材料モデリングは、より高い出力密度、容量、充放電速度、急速充電、および劣化耐性の向上を実現する、新しい電池構成要素(正極、負極、電解質)の開発において、不可欠なツールとなっています。Schrödingerの「Materials Science」ソフトウェアプラットフォームは、電極や電解質におけるイオン拡散、機械的応答、電気化学的応答、候補となる電解質化合物の誘電特性、およびその他の関連特性の包括的な解析を行うための、強力な原子スケールモデリングソリューションを提供します。
用途:セイを形成するリチウムイオン電池用添加剤のバーチャルスクリーニング
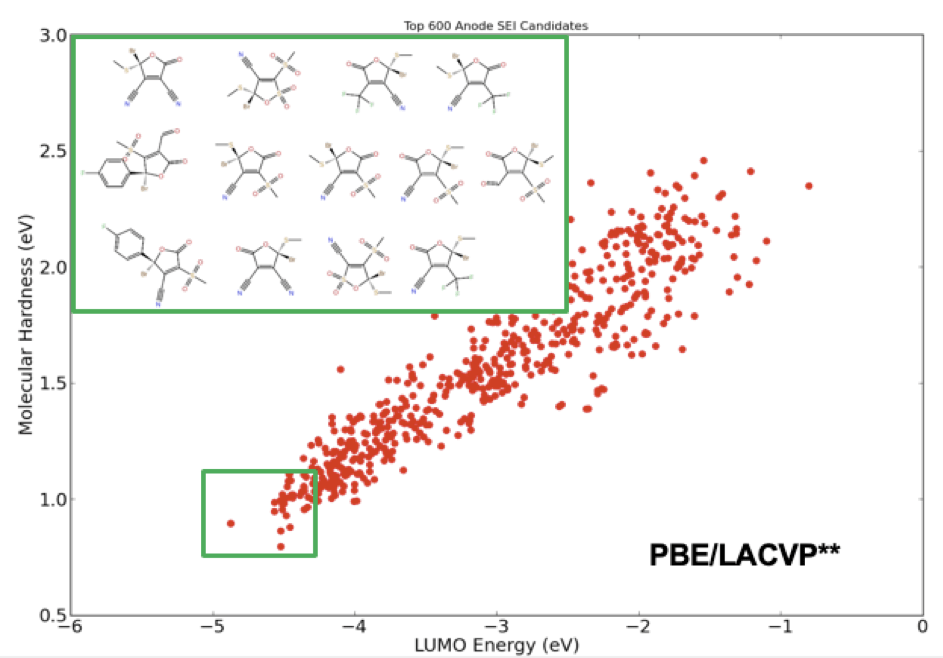
電解液組成に含まれる添加剤は、安定した固体電解質界面(SEI)の形成を促進することで、絶縁耐力と電極の安定性を高めるように設計されています。SEIの安定性を高めるためには、これらの電解液添加剤は高い還元電位と高い反応性を示す必要があります。分子設計の観点からは、前者は最低未占有分子軌道(LUMO)のエネルギーに関連しており、後者は分子の硬度と相関しています。 これら2つの重要な分子記述子を用いることで、膨大な化合物ライブラリ からスクリーニングを行い、新しい電解質添加剤の理想的な候補を見つけることができる。図1は、6種類の環状カーボネートおよびスルホン骨格と18種類のR基を持つ、自動的に生成された368,073個の固有の電解質化合物からなるライブラリ に適用された仮想スクリーニングの最終段階を示している。 この最終的な化合物リストは、高精度な力場(OPLS2005 [1])および半経験的量子化学(RM1 [2])を用いて段階的にスクリーニングされた化学設計空間を示しており、その後、密度汎関数理論(DFT )を用いた完全な量子化学解析に基づく最終的な選定プロセスを経て選定されたものです。
応用:分子電解質の誘電特性
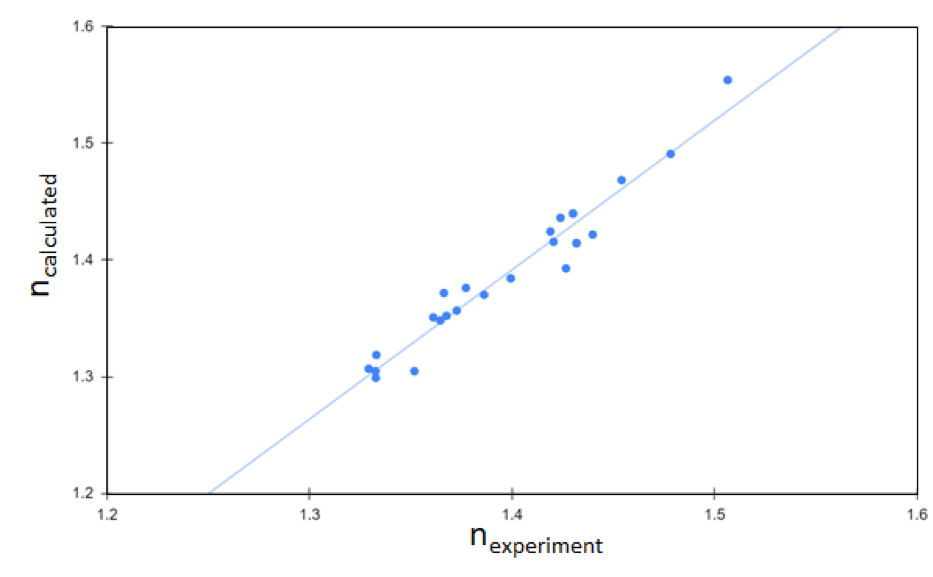
誘電率は、電池電解質におけるもう一つの重要な設計要素です。比較的極性の低い化合物では、誘電率は光学応答と直接相関するため、「Schrödinger Materials Science Suite」を用いて高屈折率の化合物をスクリーニングすることで、有望な分子電解質の候補リストを、望ましい誘電特性を持つものに迅速に絞り込むことができます。 図2に要約された研究は、分子液体の屈折率に関する計算予測の精度を実証しています。図2に示すように、計算された誘電率は実験的に測定された値[5]とよく一致しており、理論的予測の正確性が裏付けられています。 この予測能力は、(1)Schrödinger ソフトウェアが使用する計算エンジンの速度と精度、および(2) 量子力学(QM)と古典分子動力学(MD)という2つの独立したシミュレーション手法間のシームレスな統合による直接的な成果です。この例は、原子スケールでの理論的予測が、誘電特性などの電池材料の重要な固有特性をどのように評価するかを示しています。
応用:電極材料の挿入エネルギー
電極におけるイオンの挿入・脱着は、充電式電池の中核となる性能を決定づける極めて重要なプロセスです。Schrödinger の材料科学プラットフォームが提供する周期性DFT エンジン「Quantum ESPRESSO」は、電極におけるイオン挿入・脱着プロセスの熱力学および反応速度論の解析を含め、幅広い応用分野においてその科学的価値を実証してきました。
Arroyo-de Dompabloら[3]の研究では、Quantum ESPRESSOを用いて、計算によって予測された挿入電圧に基づき、LiMXO4系正極材料の設計と特性評価が行われています[3]。Schrödingerが提供する、Quantum ESPRESSOと連携したモデリングおよびシミュレーション・ワークフロー・ソリューションの包括的なラインナップは、こうした分析の範囲を幅広い化合物空間 や物性へと拡大し、新規電極材料の研究を促進するのに役立ちます。
挿入電位以外にも、計算手法を用いて研究できる電極特性は数多くあります。その重要な例としては、イオンの移動速度論や移動経路、機械的特性、イオン挿入に伴う体積変化、電子的特性、化学的安定性、および電解質との反応性などが挙げられます。
応用:古典分子動力学を用いた高分子電解質の解析
電池の性能を向上させるためには、電池電解液中でのリチウムイオンの拡散を速めることが望ましい。最近の論文[4]において、Brooksらはポリエチレンオキシド(PEO)電解液中でのリチウムイオンの拡散について徹底的な調査を行った。著者らは、Schrödinger の材料科学プラットフォームとその古典的分子動力学(MD)ワークフローを用いて、ビストリフリミド(TFSIとしても知られる)陰イオンを混合したPEO電解液中におけるリチウムイオンの主要な拡散メカニズムを研究した。 リチウムイオンの拡散係数は、温度およびLi:TFSI比を変化させて検討された[4]。平均二乗変位に基づく拡散速度およびLi/ポリマー配位数の解析から、PEOは柔軟性が高すぎるためリチウムイオンを強く結合させてしまうことが示唆されており、これは、電解質に柔軟性の低いポリマーブレンドを使用することで、リチウムイオンの拡散が速くなる可能性があることを示唆している。
イオン拡散そのものに加え、イオンと電解質との配位関係の詳細を把握・比較することができ、最適な官能基を特定するための研究の指針となります(同定 )。また、分子動力学シミュレーションを通じて高分子電解質の熱物理的および機械的特性も把握できるため、初期スクリーニング段階で検討可能な固体電解質の性能基準の幅を広げることができます。
概要
Schrödingerの材料科学ソフトウェアに統合された原子スケールのシミュレーションおよびモデリング技術は、電池構成要素(電解質、電極、および安定したSEIの形成)の材料設計プロセスのあらゆる側面について、極めて重要な知見を提供します。Schrödingerが提供する包括的なソリューション群は、材料の主要な化学プロセスを解明し、その重要な熱物理的特性を評価することができ、これにより、新規材料の設計パイプラインの費用対効果を高め、新規エネルギー貯蔵デバイスの開発を加速させることができます。
主な出版物
-
Banks, Jay L. ほか「統合モデリングプログラム、応用化学理論(IMPACT)」。
『Journal of computational chemistry』26巻16号(2005年):1752-1780頁。
-
Rocha, Gerd B. ほか「RM1:H、C、N、O、P、S、F、Cl、Br、I に対する AM1 の再パラメータ化」
『Journal of computational chemistry』27巻10号(2006年):1101-1111頁。
-
Arroyo-de Dompablo, M. E. ほか「電気陰性度の相関に基づくポリオキシアニオン型正極材料のオンデマンド設計:Li₂MSiO₄系(M = Fe, Mn, Co, Ni)の検討」
『Electrochemistry Communications』8巻8号(2006年):1292-1298頁。
-
Brooks, Daniel J. 他「PEO–LiTFSI におけるイオン拡散の原子レベルでの記述:温度、分子量、およびイオン濃度の影響」
『Macromolecules』51巻21号(2018年):8987-8995頁。
-
『CRCハンドブック』(第85版);キム・ソンファンほか「PubChem 2019年版アップデート:化学データへのアクセス改善」。『Nucleic acids research』第47巻、D1(2019年):D1102-D1109。;グレゴリー、アンドルー、R. N. クラーク。
「5 GHzまでの周波数における誘電体基準液体の複素誘電率の表」。国立物理学研究所 MAT 23 (2011)。