誘導適合ドッキング問題に対する新たな解決策:IFD-MDが、リガンド の結合を迅速かつ確実に予測する方法
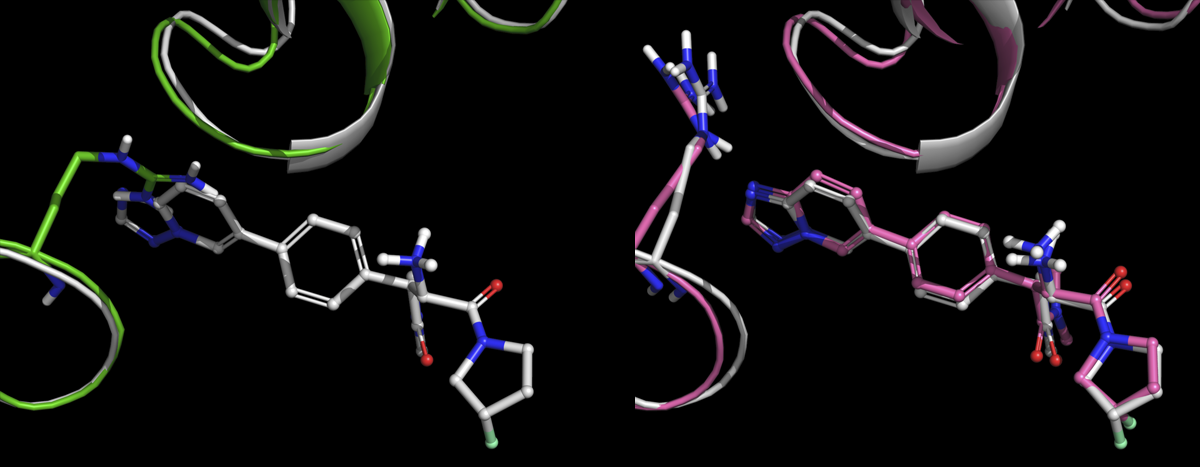
Schrödingerの構造 予測グループ、構造 精緻化グループ、および創薬グループの科学者たちは、最近、『The Journal of Chemical Theory and Computation』誌に「タンパク質-リガンド 結合における誘導適合ドッキング問題に対する信頼性が高く正確な解決策」と題する論文を発表した。著者らは、SchrödingerのIFD-MDが、実験による決定よりも迅速かつ容易に、構造 (SBDD)に基づく創薬に利用できる正確な構造 を導き出せることを明らかにした。
Prime構造 Predictionグループ のプロダクトマネージャーであるエド・ミラー博士は、新規のリガンド 骨格の結合様式を正確かつ信頼性の高い方法で特定できる、当社の次世代誘導適合ドッキングワークフローについて解説しています。
この論文が何を意味するのか説明してください。なぜこれほど注目されているのでしょうか?
創薬の分野では、研究者が関心のあるターゲット や、その近縁なホモログの構造 を利用できることがかなり一般的です。しかし、こうした既存の構造があるにもかかわらず、たった1つの側鎖、あるいは数個の原子さえもが、その構造 を特定の創薬プロジェクトにおいて役に立たないものにしてしまう可能性があります。特定の化合物 シリーズにおけるタンパク質-リガンド の結合様式を正確に解明することは、親和性を正確に予測するための自由エネルギー法などの、厳密な構造 に基づくモデリング作業における重要な出発点となります。 創薬プログラムの対象外である、他のリガンド スキャフォールドとの複合体構造は、新規スキャフォールドを設計する科学者にとって制限要因となります。
これまで、この課題を克服するために、各研究チームが独自に開発した低分子と結合した状態のX線結晶構造を新たに実験的に決定することに、多大な時間と費用が費やされてきました。これにより、プロジェクトのスケジュールが長期化し、遅延が生じることもあります。膜タンパク質やGPCRなどの一部のタンパク質については、実験的な構造 (結晶構造)の決定が、不可能ではないにせよ、極めて困難です。この問題をわずかな時間で解決できる計算手法が、強く求められてきました。
本論文が示しているのは、IFD-MDと呼ばれる新技術を用いることで、まさにこの種の問題に対して、極めて高品質な構造を生成し、タンパク質とリガンド の結合様式を確実かつ効率的に予測できるということである。
しかし、IFD-MDのような手法がプロジェクトに効果をもたらすためには、実験的に得られた結晶構造と同様に、計算モデルを信頼できなければなりません構造 。実験データがない場合でも、将来的に予測の指針としてそのモデルを活用できるという確信が必要です構造 。 これは難しい要求ですが、興味深いのは、自由エネルギー計算(FEP+ )を用いて事前にモデルに検証を行い、その妥当性を確認することで、科学者がIFD-MDによって生成された構造を自信を持って活用し、進行中のプロジェクトに成果をもたらすことができるという点です。例えば、IFD-MDを用いて生成された構造モデルを用いたFEP+ の結果が、事後的に強い相関を示している場合、科学者はそのモデルを将来的に活用することにも自信を持てます。実際、本論文では、2つの別々の社内プログラムにおいて、将来的な活用においてもこれが当てはまることを示しています。
Schrödinger社のIFDソフトウェア(Induced Fit Docking)とIFD-MDの違いは何ですか?
10年以上前、Schrödinger 社は、当社の Glide ドッキングプログラムと、当社のPrimeタンパク質モデリングプログラムを組み合わせた、自動誘導適合ドッキング(IFD)アルゴリズムを発表しました。Glide /Prime IFD手法は、今日に至るまで製薬およびバイオテクノロジー業界の創薬プロジェクトで広く活用されてきました。しかし、サンプリング数が限られているため、IFDが同定 (最適な結合姿勢を特定)できなかったり、ネイティブに近いタンパク質-リガンド の結合姿勢を正確にランク付けできなかったりする場合があります。
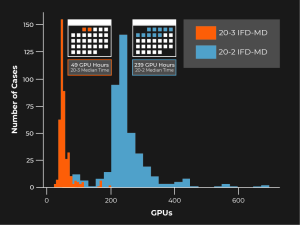
5年前、Schrödinger は、IFDの精度と信頼性を向上させることを目的としたプロジェクトに着手しました。こうした取り組みの成果として誕生したのが、IFD-MD(Induced-Fit Docking Molecular Dynamics)です。この手法は、ブルートフォース型の分子動力学(MD)シミュレーションに比べて計算効率がはるかに高く、適度なクラウドコンピューティングリソースを用いれば、一晩で容易に計算を完了させることができます。実際、最近の製品リリースでは、処理速度においてさらなる大幅な改善を実現しています(図1)。
また、トレーニングセットとテストケースの双方において、非常に高い割合(90%以上)で結晶の主要な特徴が再現されていること構造 、そして、結晶を起点とした場合構造 と非常に類似した分子動力学軌道が得られることも確認された。
続いて、Schrödingerの社内創薬活動の一環として調査された5つの独自システムについて、IFD-MDの性能を検証し、次のような問いを立てた:
「創薬プロジェクトが開始された時点で公開されていた構造情報のみを用いて、構造 の正確なタンパク質-リガンド 結合姿勢を予測することは可能だっただろうか?」
クロスドッキング実験(すなわち、実験的に結合が確認された元の低分子とは異なる低分子を用いたドッキング)の結果を、以下の図(図2)に示す。本研究では、剛体受容体 ドッキング法(GlideSP)、我々が開発した従来のIFD法、および新たに開発したIFD-MD法について、それぞれの結果を比較した。
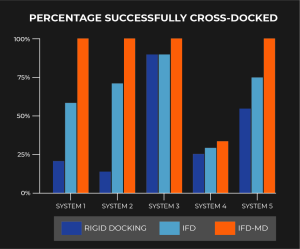
この検証のユニークな点は、タンパク質-リガンド 系が、主鎖の運動の有無や、テンプレートリガンド がターゲット 分子の結合部位を完全に占拠しているかどうかに基づいて除外されなかったことです。実際、100%の確率で正常なクロスドッキング複合体を生成できなかった唯一の系である系4では、かなりの主鎖の再編成が必要ですが、これは現時点では本手法の適用範囲を超えています。 しかし、バックボーンの激しい動きが未知であるものの存在しうる可能性のあるケースであっても、FEP+ を用いたIFD-MDモデルの検証と妥当性確認を行うことで、この制限によるリスクを軽減できる。最も注目すべきは、IFD-MDがGlideSPおよびIFDと比較して、5つのシステムすべてにおいて優れた性能を発揮している点である。
IFD-MDのワークフローについて説明していただけますか?
長年にわたる開発の末、図3にまとめられているIFD-MDワークフローが完成しました。IFD-MDは、結合姿勢を予測するための複数のSchrödinger ツールを単一のソリューションに統合しており、CPUとGPUを連携させた一連のジョブとして動作します。
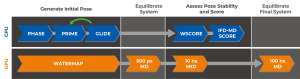
初期ポージングは、ファーマコフォアドッキング(Phase )を用いて生成し、続いてPrimeを用いた構造 による精緻化を行い、Glide を用いて反復的に再ドッキングを行う。水和部位は、その熱力学的性質(WaterMap)を計算することで推定され、結合ポケットへの水の配置に利用される。システムの短時間の平衡化後、リガンド のポージングの安定性をメタダイナミクス(MtD)シミュレーションを用いて評価し、スコアを算出する。
IFD-MD法は、総当たり法の分子動力学シミュレーションに比べて計算効率がはるかに高いとのことですが、その理由について説明していただけますか?
誘導適合ドッキングに対するおそらく最も単純明快なアプローチは、分子動力学(MD)を用いて、リガンド が溶液中から結合部位へと移動する過程をシミュレートすることであり、この際、系内のすべての原子、すなわち受容体 、リガンド 、および溶媒は自由に移動できるようにする。これがブルートフォース法である。 これが実行可能であることを実証した研究グループは存在し、中でもD.E. Shaw Researchが最も有名である。しかし、これを確実に実行するには多大な時間と費用がかかり、幅広いシステムにわたる多数のシミュレーションを行わなければ、信頼性の高い結果を得るために何が必要かつ十分であるかが明確にはわからない。
進行中のプロジェクトでは、考慮すべき不確実性が急増し始めます。代替のタウトマー状態、立体異性体、代替のリガンド 系列、その他多くの変数が存在します。これらの変数それぞれについて個別のシミュレーションが必要となるため、力ずくの分子動力学(MD)シミュレーションはコストがかかりすぎて実用的ではありません。ましてや、力ずくのMDによって生成される膨大な量のデータを分析するために研究者が費やす貴重な時間は言うまでもありません。
メルクKGaAの科学者らが執筆した最近の論文『創薬プロジェクトにおける結合自由エネルギー計算の大規模評価(Large-Scale Assessment of Binding Free Energy Calculations in Active Drug Discovery Projects)』では、対象となるターゲット の構造データが不足していることが、FEP+の適用範囲を制限する要因となり得ることが明らかになりました。IFD-MDはこの点に何らかの影響を与えるとお考えですか?
その通りです。その論文の中で、著者らは、一部の創薬プロジェクトにおいてFEP+ の利用が制限されている主な理由として、構造データの不足を挙げています。具体的には、タンパク質の立体構造の変化、既存の結晶構造における未解決の原子構造 、あるいは結合に関する不確実性などが、課題として挙げられています。本論文で提示する誘導適合ドッキングアルゴリズムは、創薬プロジェクトにおけるこれらの課題を大幅に改善することを目的としています。
最後に何か言いたいことはありますか?
多くの計算手法に共通して見られるのが、リジッド・受容体 近似です。この近似はこれまで大きな有用性を発揮してきましたが、誘導適合法(induced fit)を用いてこの近似の枠を超えさえすれば、より正確なシミュレーションという全く新しい領域が可能になります。近い将来、私たちはIFD-MDが創薬プロジェクトに与える影響の限界をさらに押し広げていく予定です。
著者
エドワード・ミラー
タンパク質構造 モデリング担当シニアディレクター
エドワード・ミラーは2014年にSchrödinger に入社し、構造 を基盤とした創薬の適用範囲を、困難なターゲットやオフターゲットへと拡大する役割を担っています。ミラー博士はコロンビア大学で博士号を取得し、在学中には米国エネルギー省(DOE)の研究フェローシップを授与されました。リチャード・フライズナー教授のもとで行った博士論文の研究では、幅広いタンパク質ファミリーにわたるループの立体構造を正確にモデル化する手法の開発に取り組みました。近年の研究では、誘導適合ドッキングおよびタンパク質構造 の精緻化に向けた手法の開発に注力しています。