Shape-に基づくスクリーニング


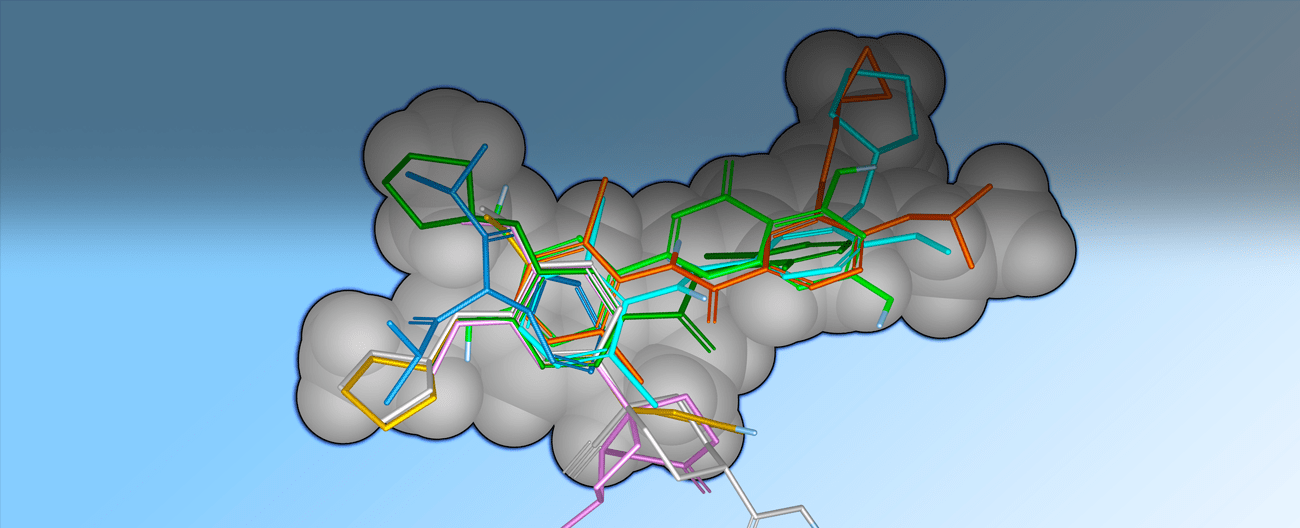
Shapeリガンドのアラインメントおよびスコアリングを行う形状ベースの手法は、コンピュータ支援創薬の分野において有用であることが実証されています。1,2当社の「Shape 」スクリーニングツールは、形状ベースの柔軟なリガンド 重ね合わせおよび仮想スクリーニング手法であり、正確な3Dリガンド アラインメントを迅速に生成し、仮想スクリーニングにおいて活性物質を効率的に選別します。 以下では、原子分布のトリプレットという原理に基づいて試行アラインメントを迅速に定義し、その後、体積の重なりを最大化するために上位のアラインメントを精緻化する、この方法論について説明する。本手法は、形状のみのモードで実行することも、原子タイプやファーマコフォア特徴のエンコーディングを含めることも可能であり、後者の場合、データベーススクリーニングにおいて一貫して最良の結果が得られる。 文献から得られた共通の活性化合物およびデコイのセットを用いて、ROCSを含む他の形状ベースの手法と比較した結果、Shape スクリーニングがデータベーススクリーニング計算において優れた性能を発揮することを示した。Shape スクリーニングの開発にあたっては、以下の3つの重要な考慮事項が重視された:
- 構造体を処理できる速度
- 重ね合わせの質
- データベース内のデコイに対して、アクティブ項目を選択的に同定 する機能
Shape 類似性モデル
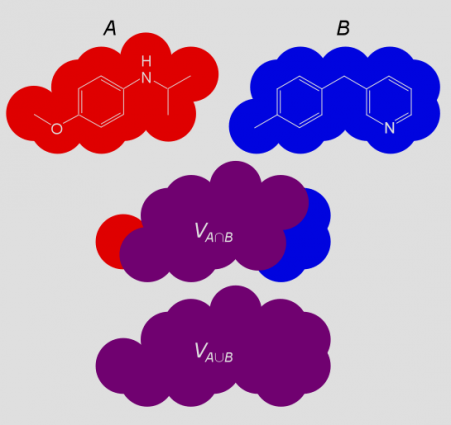
形状類似性の基本概念を図1に示す。2つの構造AとBの重ね合わせについて、共通する体積VA∩Bを総体積VA∪Bで正規化することで、0から1の範囲の形状類似度SimABが得られる:
SimAB=VA∩B/VA∪B
形状スクリーニングの基本的な目的は、SimABを最大化するAとBの位置合わせを決定することです。この課題の複雑さは、形状の数学的表現や体積の計算方法によって異なります。
Shape スクリーニングでは、構造 を、各重原子および極性水素に対して1つずつ球を割り当てた、硬い原子ヴァン・デル・ワールス球の集合として表現する。構造Aと構造Bの重なりOABは、原子間のペアごとの重なりを合計して算出され、最大の自己重なりで正規化されることで、以下の形状類似度の指標が得られる:
SimAB=OAB/max(OAA,OBB)
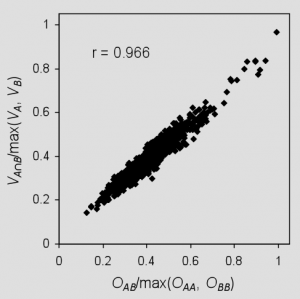
これは、別の正規化手法が採用されている点、および厳密に計算された体積が、3つ以上の原子間の交差の影響を無視したオーバーラップに置き換えられている点で、前述の定義とは異なります。 高次のオーバーラップを無視すると、実際の体積が過大評価されてしまうが、図2に示すように、同様の方法で計算された最大の自己オーバーラップによる正規化を行うことで、誤差は相殺される傾向がある。これらの近似により、ガウス法3,4と比較して極めて高速な形状類似度計算が可能となり、また、ハードスフィアを使用することで、ファンデルワールス半径の合計以上の距離で離れている原子間のオーバーラップを考慮する必要がなくなる。
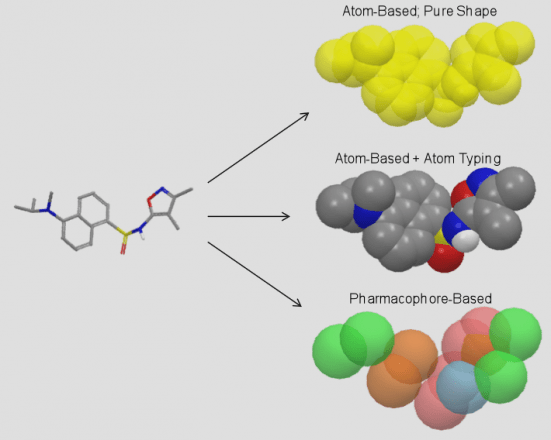
オーバーラップを計算する際、Shape スクリーニングでは、すべての原子を同等に扱う(いわゆる「ピュアシェイプ」アプローチ)か、あるいは原子の種類ごとに区別して、同じ種類の原子間のオーバーラップのみを考慮するかを選択できます。後者の場合、Shape スクリーニングでは、Phase のQSAR原子タイプ⁵、元素、およびMacroModel原子タイプごとに区別する、より詳細なスキームが段階的に提供されます。
原子ベースのアプローチに代わるものとして、Shape スクリーニングでは、構造 を、水素結合受容体および供与体、疎水性領域、正・負のイオン化可能な官能基、および芳香族環の位置をコード化する一連のファーマコフォアサイトとして表現することができます。 このアプローチでは、特定のファーマコフォアモデルが暗黙的に想定されることはありません。なぜなら、特定の構造 内のすべてのサイトが形状にエンコードされており、特定のターゲット への結合に必要であると仮定されるサイトだけにとどまらないからです。ファーマコフォアサイトは、Phase の特徴定義5を用いて構造 にマッピングされ、各サイトは2 Ǻのハードスフィアで表現されます。図3は、サポートされているさまざまな形状モデルを示しています。
原子ベースのアプローチであれ、ファーマコフォアベースのアプローチであれ、「Shape 」スクリーニングは、構造AとBにおいて、類似した幾何構造と局所環境を持つ多数のトリプレットのペアを特定し、各トリプレットのペアに対する最小二乗法による位置合わせに基づいて、2つの構造を重ね合わせます(図4)。 次に、形状の類似度が最も高い重ね合わせについて、トリプレットベースのアライメントにおいて互いに 0.5 Ǻ 以内に位置する追加の原子/部位のペアに対して再アライメントを行うことで、その重ね合わせを精緻化します。
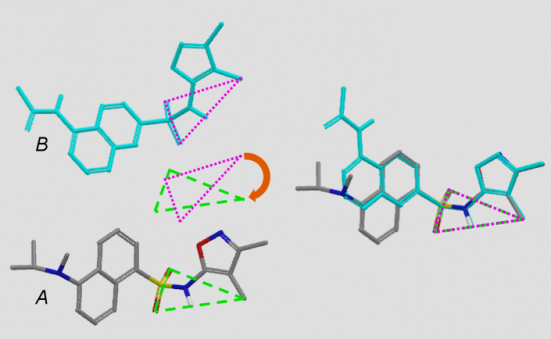
構造のペアごとに、最終的には数百ものアラインメントが、ほんの一瞬のうちに検討される可能性があります。これは、最適化されたトリプレットアラインメントアルゴリズム、超高速なハードスフィア重なり計算、および重なり全体のほんの一部を計算しただけで精度の低いオーバーレイを排除できる形状類似度推定技術のおかげで可能となっています。 これらの時間短縮策により、「Shape 」スクリーニングでは、2 GHzのプロセッサ上で、マルチコンフォーマーPhase データベースを1秒あたり約600コンフォーマーの速度でスクリーニングすることが可能です。「Shape 」スクリーニングの計算は容易に並列化が可能であり、スクリーニング処理を複数のプロセッサに分割することで、任意の速度向上を実現できます。
Shape 応募書類の審査
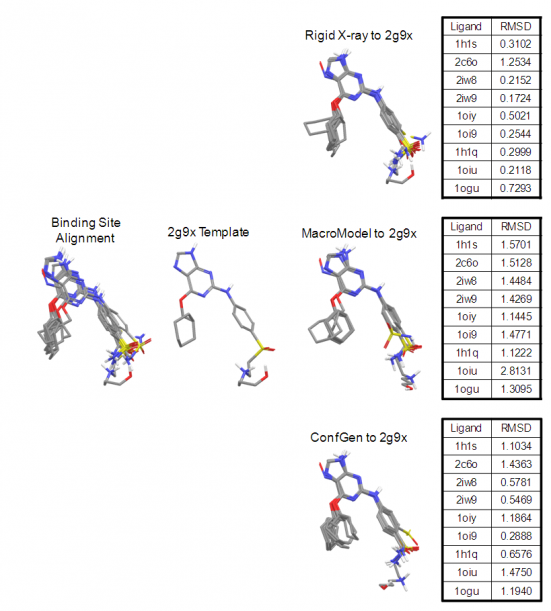
図5は、元素原子タイプを用いたShape スクリーニングによって得られるオーバーレイの品質を示しています。ここでは、CDK2のX線結晶構造リガンド 構造 2G9Xを剛体テンプレートとして用い、他の9つのCDK2リガンドをこれに位置合わせしました。 結果は、スコアが最も高いX線構造とテンプレートの位置合わせ、およびスコアが最も高いコンフォーマーとテンプレートの位置合わせについて報告されている。コンフォーマー・アンサンブルは、MacroModelとShape スクリーニングのオンザフライConfGenサンプリングの両方を用いて生成された。いずれの場合も、Shape スクリーニングは、平均RMSD値が低く、共通の構造要素が明確に重なり合う、リガンド な位置合わせを実現している。
直感的で高品質なオーバーレイを生成することに加え、Shape スクリーニングは、薬物様デコイのデータベース内から既知の活性物質を選択的に特定する上で、非常に有効であることが示されている。6表1は、McGaugheyら7が記述したプロトコルに従って実施されたShape スクリーニングによる仮想スクリーニングの結果をまとめたものである。簡単に言えば、11の多様なターゲットに対するマルチコンフォーマー活性物質を、25,000個のMDDRデコイからなるマルチコンフォーマーデータベース内にシードした。 各ターゲット に対する単一の活性化合物を、形状ベースのスクリーニングのための剛体テンプレートとして使用し、データベース内の構造は、そのテンプレートとの類似度が高い順にランク付けされた。
スクリーニング対象データベースの上位1%における平均濃縮係数が示すように、より特異性の高い原子タイピングスキームを使用するほど、結果は一貫して向上する。 同じデータに対して2次元フィンガープリントスクリーニングを行った際にも同様の挙動が観察されており⁸、原子タイプの特異性と濃縮度の関係は驚くべきことではない。この傾向は有望ではあるものの、ほとんどのターゲットにおける改善は漸進的なものに留まっており、より識別性の高い原子タイピングスキームを考案したとしても、性能において真の飛躍的な進歩につながる可能性は低い。 この性能向上の限界は、原子ベースの形状モデルがファーマコフォア表現に置き換えられるまで越えられない。そうすることで、11のターゲットのうち8つにおいて濃縮度が向上し、そのうち4つのケースでは2倍以上の増加が見られ、MacroModelの原子タイプと比較して平均で66%の改善が得られた。
| ターゲット | EF(1%) | ||||
|---|---|---|---|---|---|
| ピュアShape | QSAR | 要素 | MMod | Schrödinger Shape 上映 | |
| CA | 10.0 | 25.0 | 27.5 | 32.5 | 32.5 |
| CDK2 | 16.9 | 20.8 | 20.8 | 23.4 | 19.5 |
| COX2 | 21.4 | 19.1 | 16.7 | 19.5 | 21.0 |
| DHFR | 7.7 | 3.9 | 11.5 | 23.1 | 80.8 |
| ER | 9.5 | 17.6 | 17.6 | 13.5 | 28.4 |
| HIV-PR | 13.2 | 17.7 | 19.1 | 14.0 | 16.9 |
| HIV-RT | 2.7 | 2.0 | 4.7 | 4.7 | 2.0 |
| ノイラミニダーゼ | 16.7 | 16.7 | 16.7 | 16.7 | 25.0 |
| PTP1B | 12.5 | 12.5 | 12.5 | 12.5 | 50.0 |
| トロンビン | 1.5 | 4.0 | 4.5 | 8.5 | 28.0 |
| TS | 19.4 | 32.3 | 35.5 | 51.7 | 61.3 |
| 平均 | 11.9 | 15.6 | 17.0 | 20.0 | 33.2 |
| 中央値 | 12.5 | 17.6 | 16.7 | 16.7 | 28.0 |
表1:各種Shape について、1%でスクリーニングされた濃縮係数。McGaugheyら7が記述したプロトコルに従ってスクリーニングを実施した。左から右にかけて、より特異性の高い原子タイピングスキームが示されている。
ファーマコフォアに基づくアプローチは、McGaugheyデータセットに適用されてきた他の3D仮想スクリーニング手法とも十分に競合できる。表2では、Shape スクリーニングによるファーマコフォアに基づくエンリッチメントを、ROCS-color手法を用いて得られた結果と比較している9 およびメルク社で開発されたSQW重ね合わせ法7,10 Shape 本スクリーニング法は、平均および中央値のエンリッチメントにおいてこれら両手法を30~40%上回り、11件中8件において直接比較でもそれぞれを上回る性能を示した。2007年にMcGaugheyの論文が発表されて以来、ROCS-colorは形状ベースのスクリーニングにおけるゴールドスタンダードと多くの人に見なされてきたため、これらの最新の結果は特に重要な意味を持つ。
| ターゲット | EF(1%) | ||
|---|---|---|---|
| Schrödinger Shape 上映 | SQW | ROCS-Color | |
| CA | 32.5 | 6.3 | 31.4 |
| CDK2 | 19.5 | 9.1 | 18.2 |
| COX2 | 21.0 | 11.3 | 25.4 |
| DHFR | 80.8 | 46.3 | 38.6 |
| ER | 28,4 | 23.0 | 21.7 |
| HIV-PR | 16.9 | 5.9 | 12.5 |
| HIV-RT | 2.0 | 5.4 | 2.0 |
| ノイラミニダーゼ | 25.0 | 25.1 | 92.0 |
| PTP1B | 50.0 | 50.2 | 12.5 |
| トロンビン | 28.0 | 27.1 | 21.1 |
| TS | 61.3 | 48.5 | 6.5 |
| 平均 | 33.2 | 23.5 | 25.6 |
| 中央値 | 28.0 | 23.0 | 21.1 |
表2: Shape スクリーニングにおけるファーマコフォアに基づくアプローチと、その他の3D仮想スクリーニング手法との比較。
Shape スクリーニングのその他の多機能な特徴としては、その場でのポーズのスコアリング、SMARTS マッチングによる特定の原子の位置合わせの強制、1回の実行で複数の形状クエリに対する類似性の計算、埋め込まれた形状の特定を容易にする代替の類似性正規化スキームの適用、および除外ボリュームを用いたヒットのフィルタリングなどが挙げられます。 また、Shape スクリーニング技術は、高速なマルチリガンド 重ね合わせ法の開発にも活用されています。この手法では、テンプレートおよびそれに対して位置合わせを行う構造がすべて柔軟に扱われ、すべてのリガンドに対して全体として最良の位置合わせ結果をもたらすテンプレートのコンフォーマーが利用されます。
参考文献
- Kirchmair, J.; Distinto, S.; Markt, P.; Schuster, D.; Spitzer, G. M.; Liedl, K. R.; Wolber, G., 「Shape を用いた仮想スクリーニングの最適化方法:適切なクエリの選択と化学情報の組み込み」. J. Chem. Inf. Model. 2009, 49, 678-692.
- Putta, S.; Beroza, P. 「物体の形状:創薬における分子Shape のコンピュータモデリング」。 Curr. Top. Med. Chem. 2007, 7, 1514-1524.
- Grant, J.; Pickup, B. A. 「分子のガウス記述」Shape. J. Phys. Chem. 1995, 99, 3503-3510.
- Rush, T. S., III; Grant, J. A.; Mosyak, L.; Nicholls, A. 「Shape 」に基づく3次元スキャフォールド・ホッピング法と、細菌のタンパク質間相互作用へのその応用。 J. Med. Chem. 2005, 48, 1489-1495.
- Dixon, S.; Smondyrev, A.; Knoll, E.; Rao, S.; Shaw, D.; Friesner, R., 『PHASE :ファーマコフォアの認識、3D QSARモデルの開発、および3Dデータベーススクリーニングのための新しいエンジン:1. 方法論と予備結果』。 J. Comput.-Aided Mol. Des. 2006, 20, 647-671.
- Sastry, M.; Dixon, S. L.; Sherman, W. 原子/特徴ペアの類似性と体積に基づく、Shape を用いた高速なリガンド アラインメントおよび仮想スクリーニング法。 J. Chem. Inf. Model. 2011, 51(10), 2455-2466.
- McGaughey, G. B.; Sheridan, R. P.; Bayly, C. I.; Culberson, J. C.; Kreatsoulas, C.; Lindsley, S.; Maiorov, V.; Truchon, J.-F.; Cornell, W. D., 「仮想スクリーニングにおけるトポロジカル法、Shape 法、およびドッキング法の比較」。 J. Chem. Inf. Model. 2007, 47, 1504-1519.
- Sastry, M.; Lowrie, J. F.; Dixon, S. L.; Sherman, W. 仮想スクリーニングの選別率向上に向けた2次元フィンガープリント法およびパラメータの大規模な系統的解析。 J. Chem. Inf. Model. 2010, 50, 771-784.
- Hawkins, P. C. D. 仮想スクリーニングにおける構造 ベースのツールとShape ベースのツールの比較。 論文要旨集、第231回ACS全国大会、米国ジョージア州アトランタ、2006年3月26日~30日。
- Miller, M. D.; Sheridan, R. P.; Kearsley, S. L. SQ:薬理構造に関連する分子重ね合わせを迅速に生成するためのプログラム。 J. Med. Chem. 1999, 42, 1505-1514.